1. Definición
Los trastornos del desarrollo sexual con genotipo XP pueden ser ampliamente categorizados en tres grupos: 1. Alteraciones del desarrollo testicular 2. Alteraciones en la síntesis de andrógenos 3. Alteraciones de la acción de los andrógenos. La feminización testicular o síndrome de insensibilidad a andrógenos es una enfermedad rara. A causa de varias anormalidades del cromosoma X, un hombre, genéticamente XY, tiene algunas características de mujer o un fenotipo completamente femenino.1 En esta condición, los receptores de andrógenos dentro del cuerpo no son capaces de responder a los andrógenos circulantes; por lo tanto, los andrógenos no pueden influir el desarrollo masculino del feto como deberían. Esto resulta en un fenotipo femenino con gónadas internas masculinas. El defecto del receptor puede ser completo o parcial. Los individuos con síndrome de insensibilidad a andrógenos (SIA) completo presentan amenorrea en la pubertad.2 Su prevalencia estimada es de 1 en 90.000-100.000 individuos. Los datos de la prevalencia de SIA completo indican que 1 de cada 20.000 a 64.000 recién nacidos masculinos son afectados y la prevalencia de SIA incompleto es desconocida. El reporte de Orphanet de noviembre del 2011 estimó que la prevalencia de SIA es de 13 en 100.000 individuos.3
2. Embriología y fisiopatología
Durante la sexta semana de desarrollo fetal masculino, los testículos empiezan su diferenciación. Este fenómeno está bajo la influencia del gen SRY, localizado en el cromosoma Y. Las células de Leydig aparecen hacia el final de la octava semana y empiezan a producir testosterona. Posteriormente, bajo la influencia de los andrógenos, el resto de las características sexuales masculinas se desarrollan lentamente (incluyendo la translocación testicular al escroto). La hormona antimulleriana (HAM) secretada por las células de Sertoli previene el desarrollo de los conductos mullerianos hacia útero y anexos. Si no hay producción hormonal desde las gónadas, los conductos mullerianos automáticamente se desarrollan mientras los conductos de Wolf se atrofian. La testosterona afecta las células por medio de receptores nucleares específicos de andrógenos. Las proteínas son codificadas por un gen localizado proximal en el brazo largo del cromosoma X, específicamente en el locus Xq11-Xq12.4
3. Bases moleculares del síndrome de insensibilidad a andrógenos
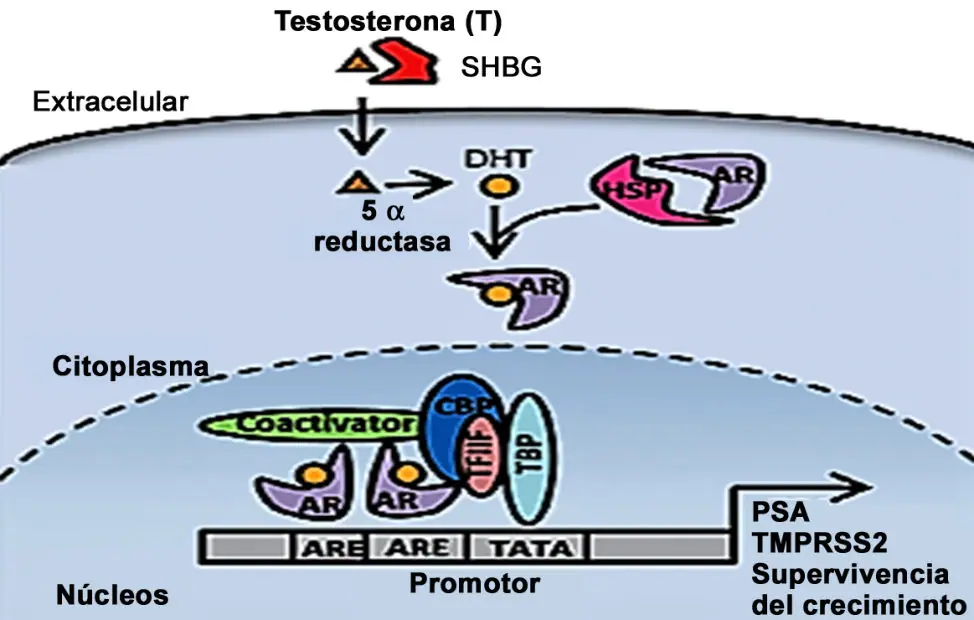
El receptor de andrógenos (RA) viene de la subfamilia de genes NR3C4 y pertenece al grupo de receptores nucleares de hormonas esteroideas (figura 1), junto con el receptor de estrógenos, el receptor de glucocorticoides, el receptor de progesterona y el receptor de mineralocorticoides. El receptor de andrógenos es un factor de transcripción ligando dependiente que controla la expresión de genes específicos. La unión del receptor a sus ligandos nativos 5á-dihidrotestosterona (DHT) y testosterona (T) inicia el desarrollo sexual masculino y la diferenciación.5 La dihidrotestosterona es detectada por primera vez entre las semanas 9 y 13 de gestación y puede ser mediadora de la diferenciación y el desarrollo de la próstata y la uretra prostática internamente, de la diferenciación de los genitales externos, incluyendo el pene, la uretra peneana y el escroto, y también interviene en el descenso testicular.
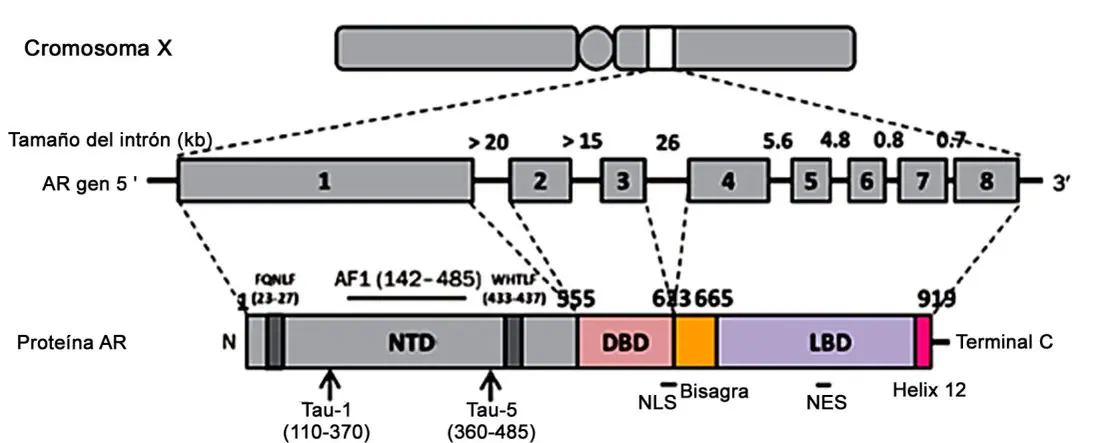
El gen del RA está localizado en el Xq11- Xq12. La proteína de la región codificadora tiene 2.757 nucleótidos y ocho exones, con intrones que varían en tamaño desde 0,7 a 2,6 Kb (figura 2). El gen RA codifica una proteína de 110 KDa consistente en 919 aminoácidos.
Como otros miembros de la familia de receptores nucleares, el RA tiene tres dominios funcionales principales: el dominio N-Terminal, seguido por el dominio de unión de DNA y el dominio carboxilo terminal, el cual está conectado al dominio de unión a DNA por medio de una región de bisagra flexible. Los tres dominios son importantes en la función del receptor. La región de unión al DNA altamente conservada amarra el RA a las regiones genómicas del promotor y el enhancer o potenciador para permitir la activación de los dominios carboxi y aminoterminal y estimular la transcripción de estos genes.6 En hombres, el gen SRY codifica el factor determinante de testículo y consiste de un único exón dentro de una región de 35 Kb; el dominio HMG, una región conservada que tiene propiedades de unión del DNA, la habilidad de mediar interacciones proteína-proteína, y contiene señales para la importación nuclear. En individuos con mutaciones del gen SRY, la vía del desarrollo ovárico continúa. Dado que un cariotipo XY no es compatible con el mantenimiento de los folículos, la gónada se degenera a tejido fibroso. Se han reportado cerca de 72 mutaciones del gen SRY, la mayoría localizadas en el dominio de unión al DNA.7 Los receptores de andrógenos son expresados en órganos reproductores masculinos, como los ductos deferentes, el seno urogenital, los conductos Wolffianos, epidídimo, conducto deferente, vesículas seminales, próstata y glándulas bulbouretrales desde el día 13 de desarrollo embrionario. Los andrógenos influencian las funciones reproductivas femeninas también incluyendo la función ovárica durante el desarrollo folicular temprano. De tal manera que la disregulación de la señal andrógeno/RA altera el desarrollo reproductivo tanto masculino como femenino.8 En el citoplasma, el receptor de andrógenos se asocia a proteínas de choque térmico HSP 40 y HSP 70. El transporte nuclear es mediado por las importinas alfa y beta. Dentro del núcleo el RA es liberado por medio de proteínas RAS GTPasa, donde se homodimeriza y se une a los elementos de respuesta a andrógenos, divididos en co-represores y co-activadores.9
4. Rol del receptor de andrógenos en la enfermedad
Aunque el receptor de andrógenos está involucrado en diversas actividades, sus funciones primarias están relacionadas a la fisiología masculina, como la diferenciación sexual y las patologías específicas del sexo. Los defectos en el gen del RA pueden evitar el desarrollo normal de las estructuras masculinas internas y externas en individuos 46 XY, de manera parcial o completa. Los defectos en el gen del RA pueden ser causados por dos tipos de mutaciones: mutaciones únicas que resultan en sustitución del codón normal por un codón de parada, inserciones de nucleótidos y deleciones; y mutaciones intrónicas que afectan el splicing o empalme del RNA. Actualmente se han descrito 1.029 mutaciones diferentes en humanos, distribuidas predominantemente sobre las regiones de unión del DNA y del ligando. Algunas investigaciones están asociadas a repeticiones de poliglutamina en la región N-Terminal que resultan en la enfermedad de Kennedy, conocida como atrofia espinobulbar progresiva. Mutaciones del RA predisponen al hombre a cáncer de próstata, especialmente repeticiones CAG en el dominio N Terminal del gen. Las células del cáncer de próstata, similar a las normales, requieren andrógenos para crecer y sobrevivir e incluso durante la terapia de deprivación, los niveles de andrógenos son suficientes para activar el RA sobreexpresado, debido a la síntesis intratumoral y la síntesis residual en la glándula suprarrenal.5 En mujeres, los andrógenos son producidos principalmente por los ovarios y las glándulas suprarrenales. En el ovario, la testosterona es sintetizada por las células de la teca en respuesta a la LH. Se cree que los andrógenos influencian directamente la función ovárica por medio de la interacción con el RA durante el desarrollo folicular temprano, sirviendo como precursores de los estrógenos preovulatorios.8 Las funciones de los andrógenos fueron descritas inicialmente en 1889, cuando el fisiólogo francés y profesor de Medicina, Charles Edward Brown-Sequard, identificó la acción de los andrógenos por autoinyecciones de extractos testiculares. Posteriormente, en 1935, el profesor Ernst Laqueur, de Holanda, caracterizó el ingrediente activo en el extracto de testosterona.10 Las acciones programadas de los andrógenos incluyen la fusión reversible de los genitales en la línea media en el embrión humano entre la semana 7 y 12 de gestación como parte del proceso de diferenciación normal. Experimentos en ratas proponen el término «ventana de programación masculina», que describe las acciones tempranas en el embrión que predicen las características genitales fenotípicas del adulto como la distancia anogenital, el crecimiento del pene, el tamaño testicular, el número de células de Leydig y Sertoli, así como su función. El mecanismo molecular por el cual los transcriptomas programados por andrógenos son inicialmente establecidos y luego mantenidos no es claro. La modificación epigenética del DNA y la metilación en sitios CpG de los promotores del gen o la modificación de las histonas se cree que tienen un rol en la especificidad tisular y la función. Sin embargo, la programación también es propia de las hembras; la exposición en útero lleva a alteraciones a largo plazo de la función ovárica, inhibiendo el desarrollo folicular temprano e induciendo cambios metabólicos como resistencia a la insulina y disfunción hepática.11y en modelos animales –monos y ovejas– el exceso de testosterona en la madre eleva la posibilidad de que el exceso en el feto promueva el desarrollo de SOA en la edad adulta.29 La pubertad es otro momento de ventana sensible a los andrógenos, donde son evidentes los cambios en la voz y en las proporciones de la cara. La androgenización de la pubertad y especialmente su naturaleza irreversible son de relevancia clínica en los trastornos del desarrollo sexual.11
Pseudohermafroditismo masculino
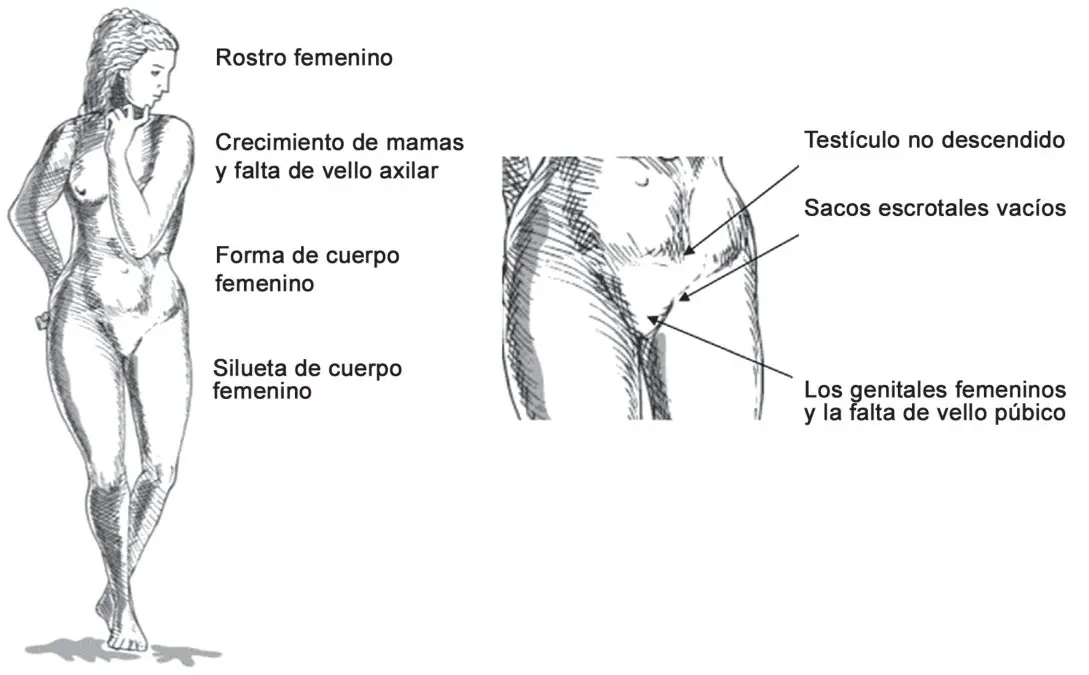
Una causa importante del pseudohermafroditismo masculino con la ambigüedad sexual es el fracaso de producción de andrógenos o una respuesta inadecuada a los andrógeno, los cuales pueden causar masculinización incompleta de personas con el cariotipo 46, XY. El espectro clínico varía de una falla leve de la masculinización, con hipospadias y testículos no descendidos, para completar la inversión sexual con un fenotipo femenino (figura 3).
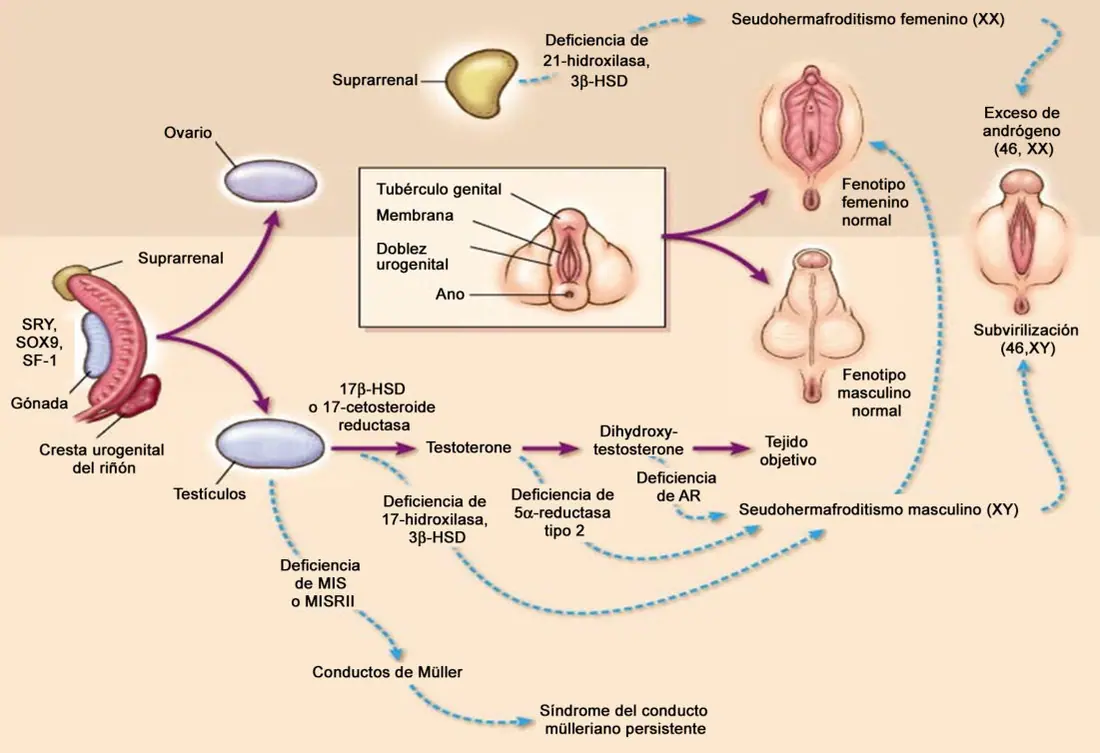
Mutaciones del receptor de andrógenos resultan en el síndrome de insensibilidad a los andrógenos en el que los testículos pueden ser intraabdominales o estar en los canales inguinales, pero las estructuras de Wolffian y genitales externos no responden a altos niveles de testosterona y su metabolito metabólico dihidrotestosterona. La hormona antimulleriana (HAM) es adecuadamente producida por los testículos, por lo demás normales, pero resulta en la regresión completa de los conductos müllerianos. Defectos en la síntesis de testosterona en pacientes con mutaciones en las enzimas esteroidogénicas responsables de la conversión de colesterol en dihidrotestosterona –a saber, proteína reguladora esteroidogénica aguda, citocromo P-450 17-hidroxilasa, 3b-hidroxiesteroide deshidrogenasa y 17-cetoesteroide reductasa–, causan bajos niveles de andrógenos. Mutaciones en el gene de la 5á-reductasa tipo 2 dan como resultado bajos niveles de dihidrotestosterona, que causan la hipospadia penoescrotal, escroto prepenil y un utrículo prostático agrandado que a menudo requieren reconstrucción quirúrgica.
Como en el síndrome de insensibilidad a los andrógenos, la regresión del conducto de Müller se produce porque las células de Sertoli normales producen niveles normales o incluso elevados de HAM. Muchos varones genéticos con una deficiencia de 5á-reductasa tipo 2 nacen con genitales externos femeninos y se crían como mujeres. La curiosa virilización que ocurre en estos pacientes en la pubertad a menudo conduce a un cambio en la identidad sexual. Esta paradoja se explica por un aumento normal en la pubertad en la actividad de la isoforma de la 5á-reductasa tipo 1, que resulta en suficiente dihidrotestosterona para completar la virilización de estos hombres genéticos.
5. Características clínicas
Los individuos 46 XY con SIA completo son fenotípicamente femeninos, con genitales no ambiguos, vagina corta con un final ciego, testículos bilaterales (intraabdominales o en el canal inguinal) y ausencia de estructuras mullerianas. Muchos pacientes son diagnosticados de manera tardía debido a amenorrea primaria o el hallazgo de testículos durante la reparación de una hernia. El desarrollo testicular es severamente anormal y el factor reproductor masculino es extremadamente bajo. La histología testicular revela hallazgos similares a los testículos de la criptorquidia, con espermatogénesis incompleta, disminución del porcentaje de espermatogonias, fibrosis aumentada y células de Leydig hiperplásicas.12 Los individuos 46 XY con SIA parcial tienen fenotipos variables y genitales externos ambiguos basados en mutaciones específicas del receptor de andrógenos (figura 4). En la forma clásica, los hombres tienen hipospadias severo, criptorquidia, estructuras wolffianas ausentes o anormales e infertilidad. El género de crianza está basado en el grado de ambigüedad genital, y la fertilidad no es posible en individuos criados como mujeres. Mientras que la fertilidad (tanto espontánea como por reproducción asistida en el contexto de tratamiento con altas dosis de andrógenos) es posible en individuos criados como hombres con algunas formas de SIA; la subfertilidad es la regla.13 Los hombres con insensibilidad a andrógenos leve tienen infertilidad, pero usualmente son fenotípicamente normales o pueden tener antecedente de hipospadias. Estos hombres son frecuentemente diagnosticados con mutaciones del receptor de andrógenos en el estudio de infertilidad de factor masculino y tienen azoospermia u oligospermia con niveles de testosterona normales a elevados.14 Por lo tanto, los pacientes con enfermedad parcial criados como mujeres deben someterse a gonadectomía en el momento del diagnóstico, mientras que los pacientes criados como hombres deberán programarse para reconstrucción de genitales externos (reparación del hipospadias) y orquiopexia para posible conservación de la fertilidad, con seguimiento cercano y autoexamen testicular cada mes.
6. Diagnóstico
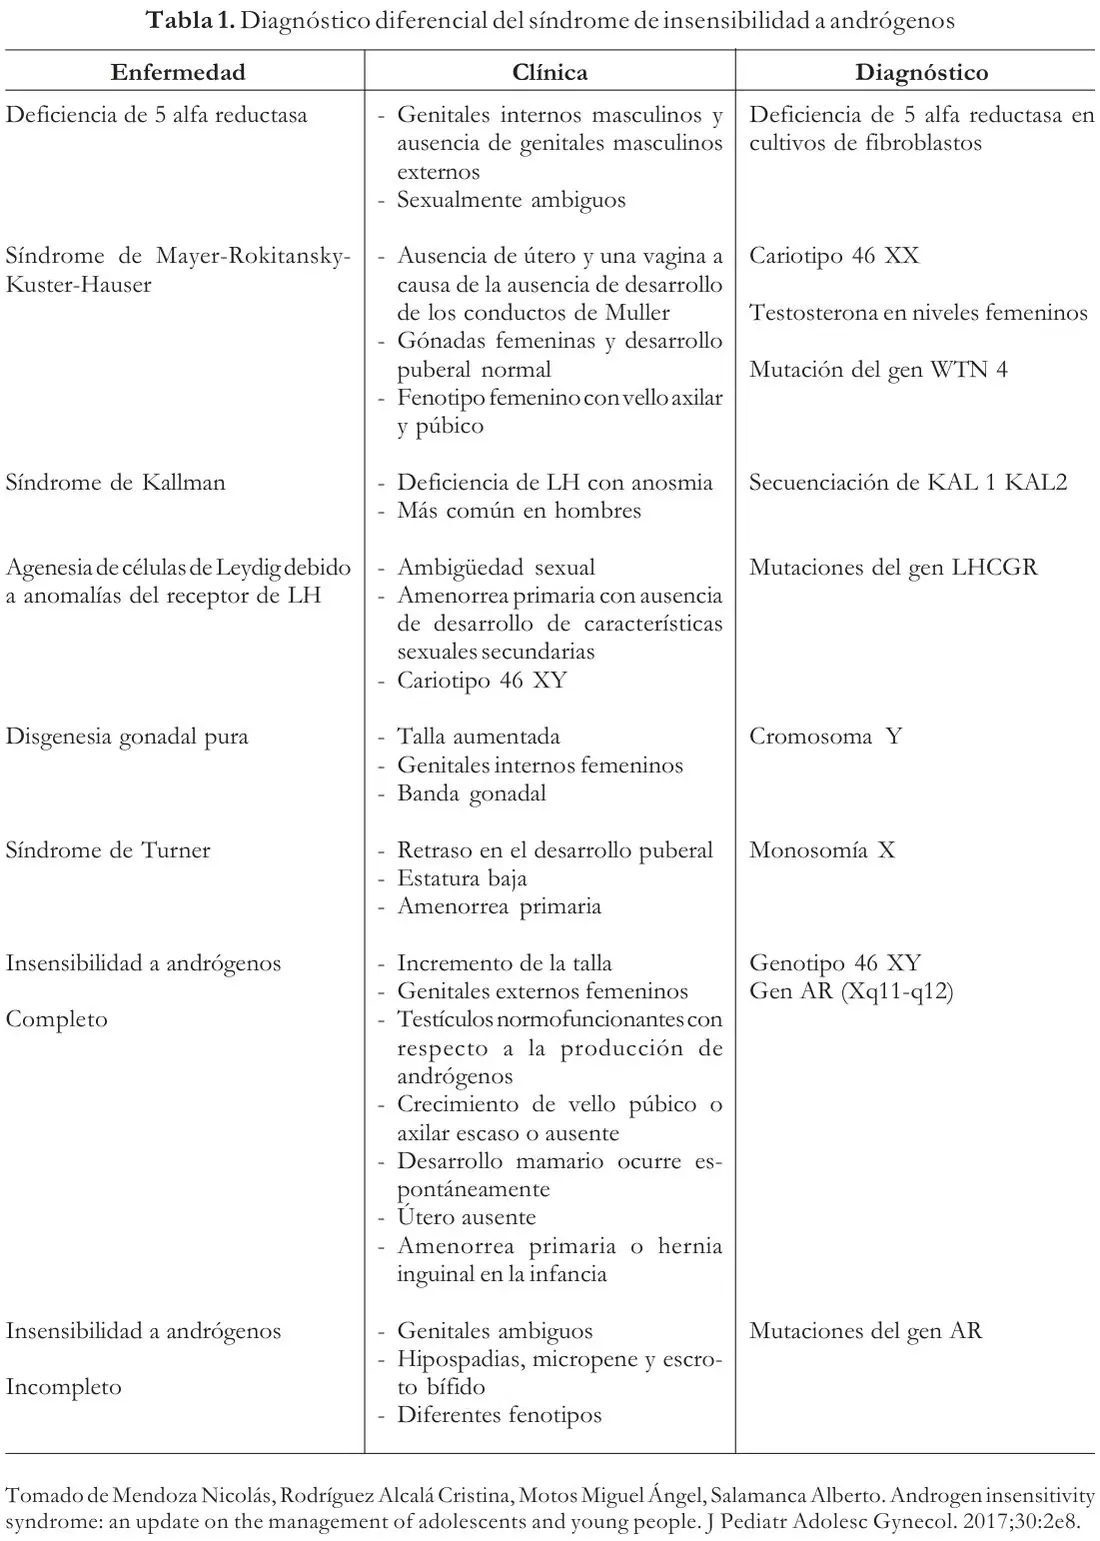
En adolescentes y personas jóvenes, el perfil hormonal es similar para individuos con SIA parcial y completo. En el parcial, la testosterona es normal o está ligeramente elevada, los niveles de hormona luteinizante son apenas detectados; mientras que en el síndrome completo la hormona luteinizante está elevada y los niveles de andrógenos son encontrados como consecuencia de una insensibilidad hipotalámicohipofisiaria a los andrógenos. Así mismo, la actividad estrogénica está incrementada y la actividad de la aromatasa es conservada, la cual es responsable del desarrollo mamario. Los niveles de hormona antimulleriana permanecen normales porque la secreción y función de las células de Sertoli no está afectada. Sin embargo, los remanentes mullerianos y la función inadecuada de la síntesis de hormona antimulleriana han sido descritos en algunos casos. Además, el cariotipo es un examen diagnóstico esencial en todos los casos en los que se sospeche síndrome de insensibilidad a andrógenos, aunque el diagnóstico es confirmado con la determinación del defecto en el gen del RA. Sin embargo, hallazgos recientes de individuos con SIA sin mutaciones del gen RA han limitado la validez universal de esta reclamación. En la tabla 1 se muestran los posibles diagnósticos diferenciales.12
7. Asociación del síndrome de insensibilidad a andrógenos con cáncer
Históricamente, la tasa de transformación maligna se ha estimado entre el 9 y el 22%; sin embargo, reportes más recientes han indicado que la tasa de formación de tumores es 0,8 y 2% menor. Los tumores más comunes incluyen seminoma, gonadoblastoma, neoplasia intratubular de células germinales y tumor de células de Sertoli. Dado que el riesgo parece ser mínimo antes de la pubertad e incrementa marcadamente luego, muchos autores recomiendan retrasar la gonadectomía hasta después de la pubertad. Sin embargo, no existen en esta población estudios endocrinológicos que examinen la eficacia de la estimulación hormonal endógena.2 Cools et al. mostraron un riesgo aumentado de transformación maligna en pacientes con SIA parcial (15%) comparados con pacientes con fenotipo completo (0,8%).15 El gonadoblastoma es una lesión casi única de pacientes con desórdenes sexuales. Patológicamente, presenta una mezcla de células germinales y elementos estromales así como células de Sertoli inmaduras y puede contener calcificaciones. Aproximadamente el 80% de los pacientes con gonadoblastoma son fenotípicamente mujeres y el 20% hombres; frecuentemente presentan hipospadias y testículos no descendidos bilateral. Es visto comúnmente en pacientes pospuberales y ocurre casi exclusivamente en pacientes con gónadas disgenéticas requiriendo la presencia de material genético del cromosoma Y.16 La invasión del estroma lleva al diagnóstico de disgerminoma (en mujeres) o seminoma (en hombres), y ocurre en el 50% de los casos. Sin embargo, los gonadoblastomas puros no son metastásicos. El disgerminoma puede dar metástasis pero responde a la radioterapia. La incidencia de gonadoblastoma en pacientes con disgenesia gonadal varía desde el 4,7% al 25%, probablemente debido a la persistente heterogeneidad en el diagnóstico del trastorno subyacente. El tratamiento es la gonadectomía radical.17 La neoplasia intratubular de células germinales es una lesión congénita que puede progresar a un tumor de células germinales. Bajo la hipótesis del síndrome de disgenesia testicular, las células germinales infranutridas por células de Sertoli tienen un retraso en el desarrollo y mayor riesgo de infertilidad y formación de tumores.
La neoplasia intratubular de células germinales progresa a enfermedad invasiva en el 50% de las pacientes a lo largo de 5 años; sin embargo, la historia natural en adolescentes es menos clara. Patológicamente, aparece como gonocitos fetales que recuerdan células del seminoma y es más frecuente en pacientes con hipovirilización y SIA. La incidencia en dicha población es aproximadamente entre 5 y 6% y es mayor en pacientes con síndrome de insensibilidad a andrógenos parcial.16 Existen varios marcadores en investigación para la evaluación de tumores en la población con desórdenes del desarrollo sexual más allá de la gonadotropina coriónica humana y la alfa fetoproteína. El OCT3/4 (factor de transcripción de unión a octámeros) es un marcador bien establecido para gonadoblastoma y tumor de células germinales en adultos, pero su expresión es complicada en testículos fetales en desarrollo. El factor de células madre también es usado para diferenciar las células germinales malignas de las benignas. El gonadoblastoma en particular requiere de la presencia de una porción específica del cromosoma Y: la región GYB. Estudios recientes han demostrado un posible rol del gen WT1; por lo tanto, estos pacientes se beneficiarían de evaluar nefropatías y tumor de Wilms asociado.18
7.1. Cuándo realizar gonadectomía
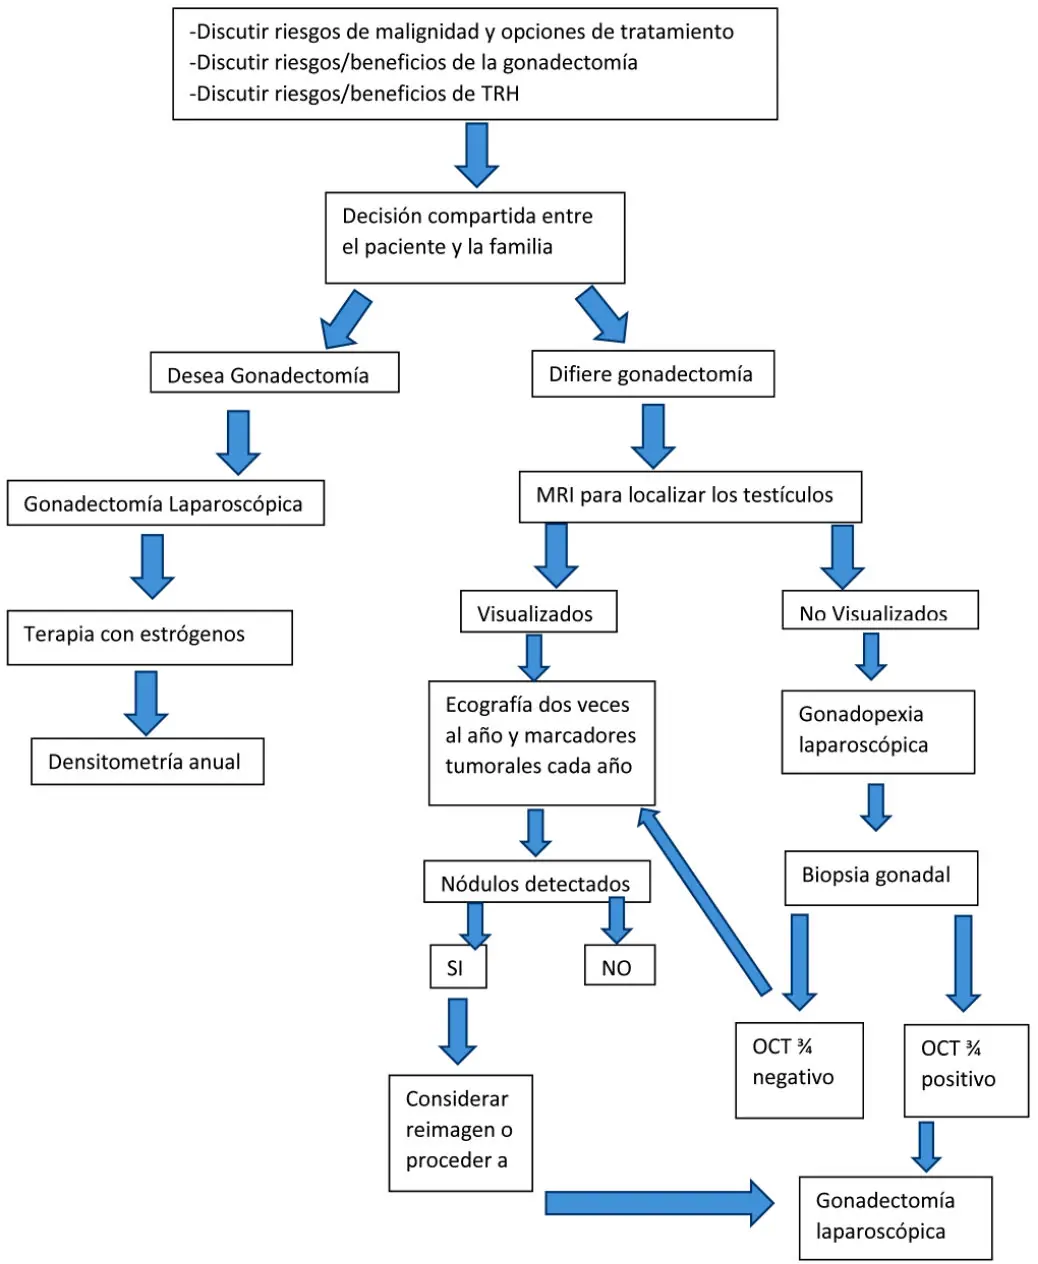
Un metaanálisis reciente reveló una baja tasa de tumores malignos en mujeres con síndrome de insensibilidad a andrógenos completo, la mayoría de ellos en la forma de seminoma y usualmente después de la adolescencia. La gonadectomía, si es deseada, debe ser aplazada hasta la pubertad para permitir el desarrollo de características sexuales secundarias. Esta forma de tumor de células germinales tiene excelentes resultados con el tratamiento quirúrgico; y la quimioterapia sí es necesaria en enfermedad avanzada, la cual raramente ha sido reportada. Existen métodos que deben ser usados para el monitoreo en casos donde los testículos son retenidos; sin embargo, las opciones de abordaje han sido probadas y aún pueden involucrar procedimientos invasivos.19 A la luz de estos temas, las decisiones con respecto a la gonadectomía deben ser tomadas con los pacientes y sus familias, luego de la asesoría, revisando los riesgos de las gónadas retenidas así como las potenciales fallas del monitoreo si la gonadectomía es diferida (esquema 1).
8. Manejo del síndrome de insensibilidad a andrógenos
Los individuos SIA deben estar bajo el cuidado de un equipo experimentado, multidisciplinario, entre ellos endocrinólogos, psicólogos, fisioterapeuta, ginecólogo y/o urólogo. Los objetivos son comunicar al individuo y a su familia claramente la condición médica y proveer soporte emocional y psicológico en el procesamiento de la información con el fin de contribuir a la toma de decisiones sobre el tratamiento.
8.1. Fertilidad
Los individuos con SIA completo no tienen ni vagina ni útero. Solo la subrogación o la donación de embriones y donación de óvulos son las opciones viables para la reproducción. Cada estado y país debe tener leyes que direccionen como esta terapia puede o no ser realizada. En Colombia no está permitida legalmente la subrogación pero sí la ovodonación voluntaria. Es importante tener una consejería familiar antes de iniciar el tratamiento. Una mujer con hijos que padecen SIA debe escoger donación de ovocitos o preimplantación luego de la determinación del sexo del embrión y luego asegurar que el embrión no tiene una mutación genética. En el caso de hombres estériles con síndrome parcial, la opción es la donación de esperma.12
8.2. Densidad ósea
En pacientes XY que se han sometido a gonadectomía, el inicio temprano de estrógenos exógenos juega un rol vital en el desarrollo adecuado de la masa ósea. El tipo de estrógeno prescrito, la ruta de administración, la dosis y el acoplamiento del paciente influenciarán el desarrollo del pico de densidad ósea. La mayoría de estudios muestran una densidad mineral ósea reducida en mujeres con SIA completo, con una reducción mayor si se retrasa el inicio de la terapia de reemplazo hormonal. Con cerca del 40% del desarrollo de masa ósea ocurriendo durante la adolescencia, es esencial que un inicio temporalmente apropiado se dé en estas pacientes.2
8.3. Terapia de reemplazo hormonal
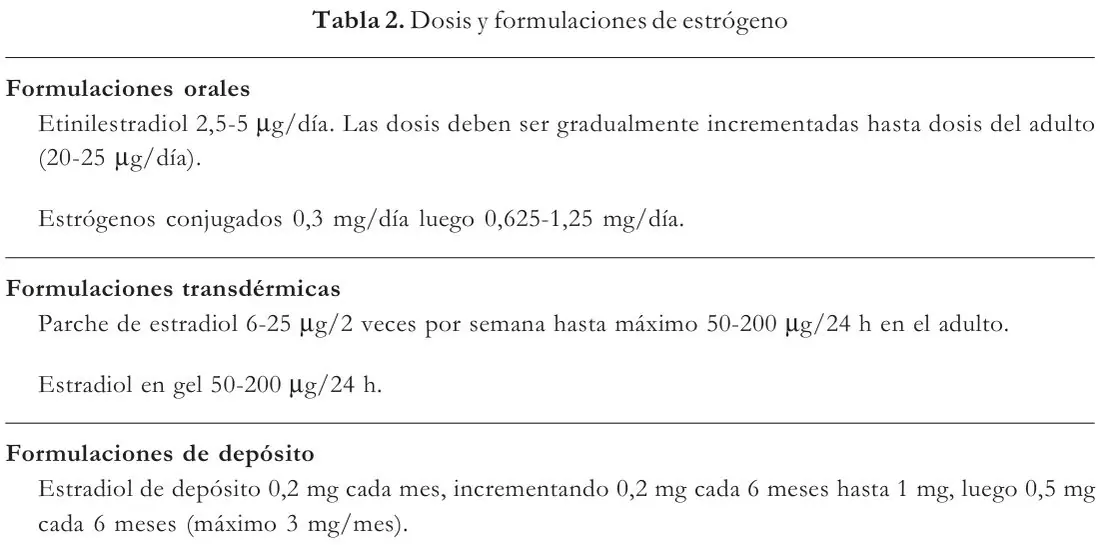
Cualquier incertidumbre acerca del género debe ser resuelta antes de implementar el tratamiento con esteroides sexuales por las consecuencias físicas y psicológicas relevantes. Pacientes con síndrome de insensibilidad a andrógenos solo logran tener una masa ósea normal al final de la pubertad en la presencia de hormonas si no han sido orquiedectomizados; si ya se resecaron las gónadas, tienen hipoestrogenismo, lo cual justifica la terapia de reemplazo hormonal. Sin embargo, las mujeres con SIA no tienen útero y no necesitan usar progestágenos; por lo tanto la terapia exclusiva con estrógenos es preferible.20La terapia con estrógenos no es solo necesaria para el desarrollo y mantenimiento de las características sexuales secundarias sino también para prevenir procesos que afecten luego como la osteoporosis y la enfermedad cardiovascular.21 Los estrógenos orales o transdérmicos son usados para la inducción puberal y como terapia de reemplazo hormonal (TH) en el adulto. El tratamiento debe ser iniciado con bajas dosis y lentamente incrementar con base en la progresión de la pubertad y la maduración ósea hasta alcanzar las dosis del adulto. Al iniciar, dosis muy altas de estrógenos deben ser evitadas dado que pueden llevar a un cierre prematuro de las epífisis y afectar la talla. Los estrógenos orales Los beneficios de estrógenos transdérmicos sobre las formulaciones orales incluyen una entrega más fisiológica con absorción controlada, niveles plasmáticos más constantes, biodisponibilidad mejorada, menores efectos adversos, menor dolor y una manera de administración más simple. Además, muestran un menor efecto de primer paso, menor variabilidad en los marcadores del metabolismo hepático y menores interferencias con niveles de IGF-I.22 La dosis óptima de estrógenos para TH en la mujer adulta joven no es bien conocida; por lo tanto, las dosis y formulaciones frecuentemente se basan en la experiencia individual del especialista. En mujeres posmenopáusicas, una dosis de estrógeno transdérmico tan baja como 14 μg/día es capaz de mantener la densidad mineral ósea, pero este hallazgo puede no ser adecuado para mujeres premenopáusicas jóvenes y, principalmente, en mujeres 46 XY con SIA. No hay evidencia clara de los eventos adversos relacionados con TH en esta población.21
8.4. Salud sexual
La evaluación de la salud sexual en esta población merece una consideración especial porque los estudios publicados muestran datos contradictorios. Un estudio en el 200 usó un cuestionario para evaluar el estado físico y psicosexual de 14 mujeres con SIA parcial; estas mujeres y sus médicos consideraban su desarrollo satisfactorio. Todas estaban satisfechas con su educación femenina. Además, se ha evaluado la frecuencia de relaciones y orgasmos, sin diferencias significativas con la población general.23 Sin embargo, en mujeres con el síndrome completo existe mayor insatisfacción, menos deseo y más dispareunia.
8.5. Cirugía correctiva
Los objetivos del procedimiento son restaurar la anatomía funcional genital para permitir el coito, facilitar la reproducción futura (como hombre o mujer), reducir los problemas urológicos relacionados con la anatomía genitourinaria anormal como las infecciones y la incontinencia, evitar la virilización en la pubertad, reducir el riesgo de cáncer gonadal, favorecer el desarrollo de la identidad sexual y evitar la estigmatización por anatomía atípica.
En el síndrome de insensibilidad a andrógenos parcial, muchos de estos pacientes eligen reconstrucción feminizante. La tendencia actual es asignar el género masculino a pacientes portadores de cromosoma Y excepto en caso de SIA completo.24Dependiendo del perfil molecular del SIA parcial, la respuesta al tratamiento con andrógenos es variable. La disforia parece ser más común en individuos criados como niñas (20%) que en los criados como varones (7%).
Nosotros tradicionalmente hemos practicado la neovagina creando un espacio entre la vejiga y el recto y evolucionando entre el uso de injerto de piel de la paciente al uso de material no absorbible (Sorbac®) para epitelizar la futura vagina.27,28
Naturaleza y edad del tratamiento: Cuan-
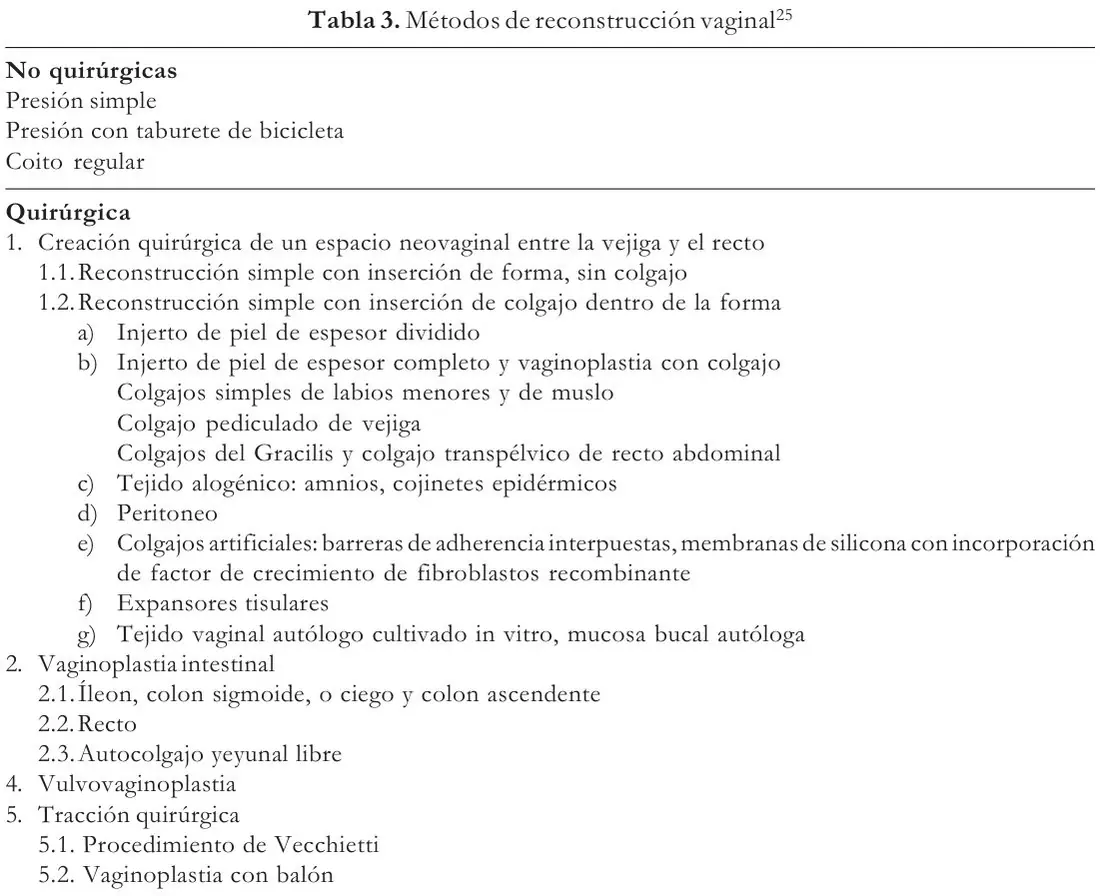
do el individuo es criado como un varón, hormonalmente y quirúrgicamente los pasos usuales de la reparación del hipospadias severo son seguidos. La edad de la cirugía del hipospadias varía dependiendo de la respuesta a la estimulación con andrógenos. Los testículos deben ser descendidos usualmente a edad temprana considerando los riesgos de tumores e infertilidad. En todos los casos, el examen clínico, la ecografía y los marcadores tumorales con recomendados en el seguimiento de las gónadas preservadas. Cuando se decide por la opción femenina, algunos sugieren la gonadectomía al mismo tiempo que la cirugía de la feminización testicular, considerando el alto riesgo de cáncer gonadal.25En el SIA completo, la asignación de género no se discute. La mayoría de los individuos presentan un fenotipo genital normal sin vagina o un orificio vaginal. Las gónadas deben dejarse en su lugar hasta la pubertad, mientras los andrógenos producidos por los testículos se convierten en estrógenos por acción de la aromatasa. Dentro de las opciones de tratamiento frecuentemente se realiza reconstrucción vaginal; las técnicas se muestran en la tabla 3.
Referencias
- Regragui Souhail, Slaoui Amine, Abounouh Nadia, Karmouni Tarik, Khader Khalid, Koutani Abdellatif, Ibn Attya Ahmed. Complete androgen insensitivity syndrome or testicular feminization: review of literature based on a case report. Pan African Medical Journal. 2016; 25:199.
- Beale Jennifer M., Creighton Sarah M. Longterm health issues related to disorders or differences in sex development/intersex. Maturitas. 2016;94:143-148.
- Mendoza N, Motos MA. Androgen insensitivity syndrome. Gynecol Endocrinol. 2013; 29:1.
- Hughes IA, Deeb A. Androgen resistance. Best Pract Res Clin Endocrinol Metab. 2006 Dec; 20(4):577-98.
- MH Eileen, Jun LI, H Eric, Karsten M, Euleong Y. Androgen receptor: structure, role in prostate cáncer and drug discovery. Acta Pharmacologica Sinica. 2015;36:3-23.
- He B, Kemppainen JA, Voegel JJ, Gronemeyer H, Wilson EM. Activation function 2 in the human androgen receptor ligand binding domain mediates interdomain communication with the NH2-terminal domain. J Biol Chem. 1999;274:37219-25.
- Vidya Rendheer Vasu, Balachandran Saranya, Meena Jayashankar. A Novel Splice Site and Two Known Mutations of Androgen Receptor Gene in Sex-Reversed XY Phenotype. Genetic Testing and Molecular Biomarkers. 2012;16(7).
- Chawnshang Chang, Soo Ok Lee, Ruey-Sheng Wang, Shuyuan Yeh, and Ta-Min Chang. Androgen receptor (ar) physiological roles in male and female reproductive systems: lessons learned from AR-Knockout Mice Lacking AR in selective cells. Biology of Reproduction. 2013;89(1):21,1-16.
- Shaffer PL, Jivan A, Dollins DE, Claessens F, Gewirth DT. Structural basis of androgen receptor binding to selective androgen response elements. Proc Natl Acad Sci USA. 2004;101:4758-4763.
- VC M. The history of clinical endocrinology: a comprehensive account of endocrinology from earliest times to the present day. Carnforth: Parthenon Press; 1993.
- Ralf Werner. Paul-Martin Holterhus. Androgen action. Endocr. Dev. Basel, Karger. 2014; 27:28-40.
- Mendoza Nicolas, Rodriguez Alcala Cristina, Motos Miguel Angel, Salamanca Alberto. Androgen insensitivity syndrome: an update on the management of adolescents and young people. J Pediatr Adolesc Gynecol. 2017; 30:2e-8.
- Van Batavia J. P., Kolon T. F. Fertility in disorders of sex development: a review. Journal of Pediatric Urology. 2016;12:418e-425.
- Diamond DA, Yu RN. Disorders of sexual development: etiology, evaluation, and medical management. In: Wein AJ, Kavoussi LR, Partin AW, Peters CA, editors. Campbell- Walsh urology. 11th Edition. Philadelphia, PA: Elsevier; 2016. p. 3469e-97.
- Cools M, Drop SL, Wolffenbuttel KP, Oosterhuis JW, Looijenga LH. Germ cell tumors in the intersex gonad: old paths, new directions, moving frontiers. Endocr Rev. 2006; 27(5):468e8.
- Martin Kathrins, Thomas F. Kolon, Malignancy in disorders of sex development, Transl Androl Urol 2016;5(5):794-798.
- S3owikowska-Hilczer J, Szarras-Czapnik M, Kula K. Testicular pathology in 46,XY dysgenetic male pseudohermaphroditism: an approach to pathogenesis of testis cancer. J Androl 2001;22:781-92.
- Köhler B, Biebermann H, Friedsam V, et al. Analysis of the Wilms, tumor suppressor gene (WT1) in patients 46, XY disorders of sex development. J Clin Endocrinol Metab. 2011; 96:E1131-6.
- Vrunda Patel, Rachel Kastl Casey, Veronica Gomez-Lobo. Timing of Gonadectomy in patients with complete androgen insensitivity syndrome. Current Recommendations and Future Directions. J Pediatr Adolesc Gynecol. 2016;29:320e325
- Birnbaum W, Bertelloni S. Sex hormone replacement in disorders of sex development. Endocr Dev. 2014; 27:149.
- Bertelloni S, Dati E, Baroncelli GI, Hiort O. Hormonal management of complete androgen insensitivity syndrome from adolescence onward. Horm Res Paediatr. 2011; 76: 428-433.
- Birnbaum Wiebke, Bertelloni Silvano. Sex hormone replacement in disorders of sex development. Endocr Dev. Basel, Karger. 2014;27:149-159.
- Wisniewski AB, Migeon CJ, Meyer-Bahlburg HF, et al. Complete androgen insensitivity syndrome: long-term medical, surgical, and psychosexual outcome. J Clin Endocrinol Metab. 2000; 85:2664.
- Mouriquand Pierre, Brindusa Gorduza Daniela, Gay Claire-Lise, Meyer-Bahlburg. Surgery in disorders of sex development (DSD) with a gender issue: If (why), when, and how? Journal of Pediatric Urology. 2016;12:139e149.
- Callens Nina, Cuypere Griet De, Sutter Petra De, Monstrey Stan, Weyers Steven, Hoebeke Piet, and Cools Martine. An update on surgical and non-surgical treatments for vaginal hypoplasia. Human Reproduction Update. 2014;20(5):775-801.
- D. T. MacLaughlin and P. K. Donahoe. Sex determination and differentiation. N Engl J Med. 2004;350:367-78.
- Gómez, G. Síndrome de disgenesia de conductos mullerianos: agenesia de cuello, 2/3 superiores de vagina. Rev Col Obstet Ginecol. 1994; 45(1):81-83,.
- Gómez T., Nieto A. Técnica simplificada de neovagina. Rev. Col. Obstet Ginecol. 2010;61:169.
- Dumesic DA, Abbott D, Padmanabhan V. Polycystic ovary syndrome and its developmental origins. Rev Endocr Metab Disord. 2007 June;8(2):127-141. doi: 10.1007/s11154-
- 9046-0. Anexo 1. Esquema de tiempo de gonadectomia en el paciente con síndrome de insensibilidad a andrógenos (sia)
Afiliaciones y notas
* Residente de Ginecología y Obstetricia, Universidad Industrial de Santander. Medicina Reproductiva, Hospital Universitario Del Valle, Cali 2017. ** Profesor titular y distinguido. Jefe, Sección Endocrinología Ginecológica. Departament OB-GIN Universidad del Valle.
Cómo citar este artículo
Astrid Paola Cuervo M, Gómez Tabares G. Síndrome de insensibilidad a los andrógenos. Rev Col Menop. 2017;23(4):8-20.
Astrid Paola Cuervo, M., & Gómez Tabares, G. (2017). Síndrome de insensibilidad a los andrógenos. Revista Colombiana de Menopausia, 23(4), 8–20.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.