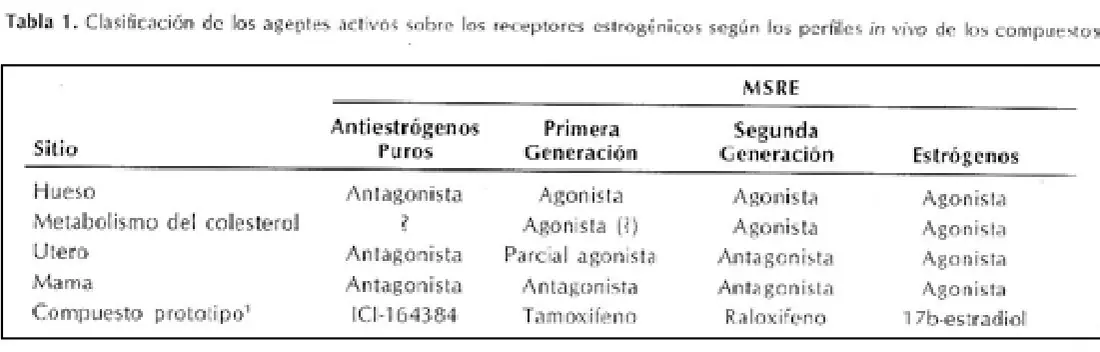
En resumen, existen varios compuestos no relacionados desde el punto de vista químico que son capaces de interactuar con el receptor de estrógeno y producir perfiles in vivo singulares (Tabla 1). Compuestos con perfiles in vivo característicos de un antagonista “puro” (por ejemplo, ICI-164384) o un agonista relativamente “puro” (por ejemplo, 17-estradiol) representan los externos opuestos del espectro de esta clasificación. Entre estos dos extremos se encuentran los MSRE, que se caracterizan por su selectividad clínica y/o preclínica como agonistas totales o parciales en ciertos tejidos deseados (por ejemplo, el hueso), y como antagonistas o agonistas mínimos en los tejidos reproductivos. Dentro de esta clase farmacológica cada MSRE se puede diferenciar de manera adicional según los perfiles de actividad en los tejidos reproductivos. El tamoxifeno, un MSRE de primera generación con actividad antiestrogénica en el tejido mamario, tiene utilidad terapéutica en el cáncer de mama. El raloxifeno, conocido como un MSRE de segunda generación, manifiesta selectividad potencialmente útil también en el tejido uterino. De acuerdo con esto, el raloxifeno parece ser un fármaco adecuado para el tratamiento de las complicaciones postmenopáusicas, incluyendo la osteoporosis y la enfermedad cardiovascular. Conforme se realicen mayores avances en farmacología y biología molecular de agentes activos sobre los receptores estrogénicos, evolucionarán otras subclasificaciones de los MSRE, además de una mayor comprensión de la utilidad terapéutica de estas nuevas clases de compuestos estrogénicos. El estado postmenopáusico se define cada vez más como un factor de riesgo específico que afecta a aspectos importantes de la salud de la mujer. En esta revisión se resumen brevemente los beneficios y desventajas del tratamiento con estrógenos o terapia de reemplazo hormonal (TRH). Además, se repasa la situación actual y lasfuturas perspectivas de los esfuerzos farmacéuticos que se centran en el descubrimiento de estrógenos mejorados para el tratamiento postmenopáusico.
Exist several components without relation since the chemical view point, they are capable of work with the estrogeno receptor and produce profiles in vivo singulars (tabla 1). Composed with profiles in vivo characteristics of a “pure” antagonist (In example, ICI-164384) or an antagonist relatively “pure” (In example, 17-estradiol) represent the opposed external of the spectral of this classification. Between this two extremes finds MSRE, whose characteristic for its clinical selectivity and/or preclinical like total agonist or partial in certain weaving (In example, the bond), and as minimums antagonist or agonists in the reproductive weaves. Inside in this pharmacological class each MSRE is possible differentiate of additional form according the activity profiles in the reproductive weaves. The tamoxifemo, a MSRE of firts generation with antiestrogenical activity in the mammary weave, has therapetical utility in the mamma cancer. The raloxifeno, knows as MSRE of second generation, manifests selectivity also potentially useful in uterine weave. In accordance with that, the raloxifeno seems be a adequate pharmaco for treatment of post- Menopausical complications, including the osteoporosis and cardiovascular sickness. According to exists more advances in pharmacology and molecular biology of active agents on estrogenics recepts, will evolution other subclassifications of MSRE, moreover of a largest compression of the therapeutic utility of this new classes of estrogen compounds.
El estado postmenopáusico como factor de riesgo que afecta a la salud de la mujer
La menopausia, la transición que sufren las mujeres de la etapa reproductiva a la no reproductiva de la vida, se caracteriza por el cese de la menstruación, y se presenta a una edad media cercana a los 50 años. Si consideramos la expectativa de vida actual de unos 80 años, las mujeres norteamericanas pasan aproximadamente la tercera parte de su vida en estado postmenopáusico. Así pues, hoy día el potencial de efectos crónicos del estado postmenopáusico sobre la salud de la mujer es sustancialmente mayor de lo que era a principios de siglo, cuando la expectativa de vida promedio era considerablemente más corta. Los estudios clínicos y epidemiológicos realizados han demostrado que el estado postmenopáusico constituye un importante factor de riesgo para al menos dos trastornos crónicos: la enfermedad cardiovascular1-2 y la osteoporosis3- 4, que son importantes causas de mortalidad y morbilidad en las mujeres. La enfermedad cardiovascular es la principal causa de muerte en las mujeres5. Las mujeres premenopáusicas están relativamente protegidas de la enfermedad cardiovascular en comparación con los hombres; sin embargo, esta protección se pierde gradualmente después de la menopausia6. Más aún, la aparición de la enfermedad cardiovascular se precipita debido a la menopausia quirúrgica prematura2. La osteoporosis está presente aproximadamente en una de cada cuatro mujeres mayores de 65 años7, y la aparición de la deficiencia que la distingue, la densidad mineral ósea baja, también se acelera debido a la menopausia quirúrgica prematura4. Aunque las fracturas óseas osteoporóticas no contribuyen de manera sustancial a la mortalidad, representan una causa significativa de morbilidad en la mujer, incluyendo el dolor, la pérdida de talla y, en algunos casos, fracturas vertebrales. En el caso de las fracturas más graves, por ejemplo la de cadera, con frecuencia es necesaria la hospitalización. De acuerdo con estas consideraciones, resulta evidente que un manejo terapéutico eficaz del estado postmenopáusico va a constituir la piedra angular en las estrategias para proteger o mejorar la salud de la mujer en el siglo XXI.
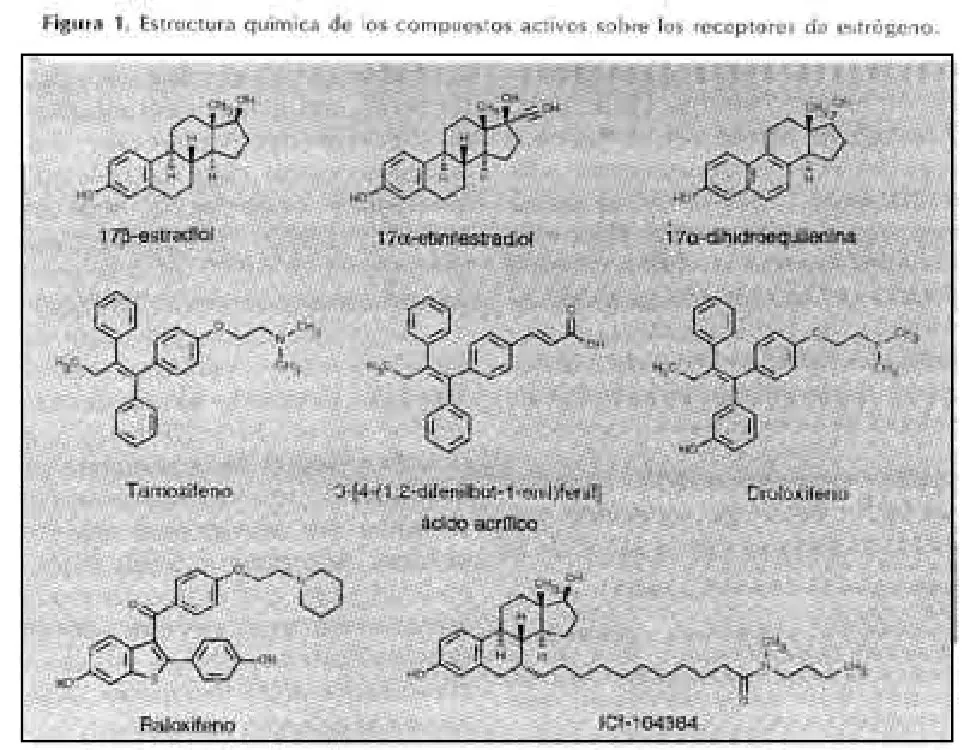
La etapa postmenopáusica se caracteriza por cambios en las concentraciones de hormonas sexuales circulantes. De ellos, el de mayor impacto es la reducción plasmática de 17-estradiol (Fig. 1), al menos del 10% de los valores previos a la menopausia. De acuerdo con esto, se han llevado a cabo considerables esfuerzos en materia de investigación para establecer el papel que desempeña la carencia de estrógeno en las secuelas crónicas de la menopausia. Además, se sigue explorando activamente el tratamiento estrogénico (sobre todo en combinación con progestina como TRH), que se inicia principalmente para aliviar los síntomas perimenopáusicos tales como bochornos y sequedad vaginal, en centros de investigación académicos y farmacéuticos para demostrar su eficacia con una mejoría en el cumplimiento para la prevención y el tratamiento de complicaciones postmenopáusicas crónicas tales como la osteoporosis y la enfermedad cardiovascular.
Beneficios y desventajas del tratamiento estrogénico postmenopáusico
La eficacia del estrógeno, un agente antirresortivo, para prevenir la pérdida ósea menopáusica en varias partes del esqueleto está ampliamente documentada tanto en estudios caso-control como en estudios observacionales8-9. El tratamiento preventivo óptimo debe iniciarse en las primeras fases de la menopausia, antes de que se produzca una pérdida ósea sustancial, ya que el estrógeno tiende a mantener la masa ósea inicial. No obstante, se puede demostrar eficacia incluso cuando el tratamiento se inicia muchos años después de la menopausia10. La terapia de reemplazo estrogénica (TRE) sin oposición y la terapia combinada con estrógeno y progestina (TRH) parecen tener efectos protectores similares sobre la densidad mineral ósea11. Si bien no se ha definido claramente la duración de la terapia estrogénica post-menopáusica que se requiere para preservar la densidad ósea hasta la vejez, la mitigación del efecto después de la suspensión del medicamento sugiere que quizá sea necesario continuar la terapia de por vida12. De acuerdo con estos efectos sobre la densidad ósea, se han demostrado reducciones sustanciales como consecuencia de fracturas óseas, particularmente las de cadera, tanto con TRE como con TRH8. En resumen, el estrógeno se considera el tratamiento de elección para pacientes con reducción de la densidad mineral ósea si no existen contraindicaciones al respecto13.
En la literatura se han comunicado efectos benéficos de la TSE sobre la función cognoscitiva en mujeres post-menopáusicas14-15, particularmente respecto al mantenimiento de la memoria a corto plazo16. Además, en estudios clínicos pequeños17 se ha demostrado que el estrógeno mejora los síntomas clínicos en pacientes con enfermedad de Alzheimer. No obstante, existe controversia en la literatura respecto a los efectos del estrógeno sobre la función cognoscitiva18. Así pues, se requieren estudios clínicos adicionales para comprender mejor el papel que desempeña el estrógeno en el sistema nervioso central.
Los resultados globales sobre el estrógeno de más de 20 estudios caso-control y observacionales, los mismos que se realizaron casi en su totalidad con estrógeno conjugado sin oposición, proporcionan fundamento al papel protector de la TRE frente a la enfermedad cardiovascular en mujeres postmenopáusicas19. De diversos estudios de angiografía coronaria se deriva el efecto cardioprotector del estrógeno: en ellos se determinó que el riesgo relativo global de enfermedad coronaria para usuarias frente a no usuarias de estrógenos era de 0,4120. Stampfer y Colditz llevaron a cabo un metaanálisis de todos estos estudios, y sus resultados indicaron un riesgo relativo global de 0,56 para usuarias de estrógeno en comparación con no usuarias20. En otro metaanálisis se obtuvieron resultados similares21. En contraste con los aparentes beneficios del estrógeno frente a la enfermedad coronaria, un metaanálisis de aproximadamente 15 estudios sobre los efectos del estrógeno en el accidente cardiovascular cerebral indicó un riesgo relativo de 0,96 entre las usuarias de estrógeno21.
A pesar de estos significativos hallazgos epidemiológicos, todavía prevalecen importantes interrogantes acerca de los efectos cardiovasculares sobre la terapia estrogénica. Debido a que ninguno de los estudios mencionados anteriormente incluyó un grupo control asignado aleatoriamente, no es posible descartar el sesgo en la selección como factor contribuyente a las reducciones observadas en el riesgo22. Dicho sesgo puede considerarse como un factor potencial, porque, por lo general, las usuarias de estrógeno son más sanas y tienen una mejor preparación académica que los controles. No obstante, también se ha discutido que el sesgo en la selección puede subestimar, más que sobrestimar, la reducción en el riesgo debido a los estrógenos23. Se han iniciado estudios clínicos aleatorizados, prospectivos, tales como el Women,s Health Initiative24, para proporcionar una respuesta más definitiva a estos interrogantes. No obstante, los resultados no estarán disponibles hasta principios del próximo siglo. Más aún, debido a la elevada incidencia de eventos adversos sobre el útero en el estudio Postmenopausal Estrogen/Progestin Interventions (PEPI, Intervenciones Postmenopáusicas Estrógeno/Progestina)25, es poco probable que las mujeres que no hayan sido histerectomizadas reciban estrógeno sin oposición en el Women,s Health Initiative,omo se había planeado originalmente.
Por lo general, la práctica actual en materia de prescripción de estrógenos incluye una progestina para limitar la estimulación uterina y reducir así el riesgo de cáncer uterino (vide infra). Puesto que las progestinas raras veces se utilizaban en los años 1980, cuando se llevaron a cabo los estudios cardiovasculares mencionados anteriormente, se dispone de poca información acerca del efecto de la TRH sobre la enfermedad cardiovascular. Los estudios limitados realizados hasta la fecha sobre los efectos cardiovasculares de la TRH han presentado resultados contradictorios26. No obstante, en un reciente estudio retrospectivo, el análisis de las arterias periféricas mediante ultrasonografía de modo B de alta resolución sugirió que la administración a largo plazo de estrógeno sin oposición y TRH (utilizando levonorgestrel) eran igualmente eficaces para reducir la aparición de lesiones ateroscleróticas en mujeres postmenopáusicas27. El estudio Women,s Health Initiative y otros estudios aleatorizados proporcionarán datos cruciales sobre este aspecto. No obstante, la diversidad de progestinas disponibles con androgenicidad variable, junto con los distintos regímenes de posología para la TRH, pueden comprometer la capacidad de cualquier estudio para proporcionar una respuesta definitiva. Más aún, como es poco probable que el estrógeno sin oposición no se utilice en pacientes con útero intacto, puede ser que la comparación entre TRE y TRH con respecto a los efectos cardiovasculares no resulte factible en mujeres que no hayan sido histerectomizadas.
Las desventajas más importantes de la terapia estrogénica crónica en mujeres postmenopáusicas se relacionan sobre todo con los tejidos reproductivos, es decir, la mama y el útero. Las usuarias de estrógeno sin oposición desarrollaron cáncer endometrial a índices de tres a seis veces más altos que las no usuarias después de usarlos durante 3 a 10 años; transcurrido este tiempo, el índice de riesgo aumenta a diez veces28. No obstante, la inclusión de una progestina en el régimen de posología previene la aparición de cáncer uterino29. Antes del desarrollo de cáncer se presentan trastornos endometriales precancerosos (hiperplasia adenomatosa o atípica) con una frecuencia promedio del 10% al año en mujeres postmenopáusicas que toman estrógeno sin oposición, lo cual conduce a la suspensión del tratamiento25.
El cáncer de mama es a la vez el tumor reproductivo más frecuente y el más temido por las mujeres. Todavía no se dispone de datos concluyentes acerca del impacto de la terapia estrogénica postmenopáusica sobre su riesgo de presentación. Sin embargo, cada vez es más numerosa la literatura que sugiere que la terapia estrogénica a largo plazo (entre 10 y 15 años) provoca un aumento del 30% al 50% en el riesgo de cáncer de mama; parece ser que los cursos de tratamiento a un plazo más corto (5 años o menos) carecen de efectos28. Aparentemente, la historia familiar de cáncer de mama y la administración de dosis de estrógeno más elevadas que las requeridas para prevenir la pérdida ósea se asocian con riesgos todavía mayores de cáncer de mama durante la terapia estrogénica. A pesar de ello, siguen existiendo importantes interrogantes sobre el impacto del sesgo de selección y el sesgo de comprobación sobre estos riesgos. Además de ello, los datos disponibles en la literatura son contradictorios por lo que respecta al impacto que tiene la adición de progestina sobre este riesgo31-32. Sin embargo, un informe reciente del Nurse,s Health Study (Estudio de Salud de las Enfermeras) proporciona los datos más convincentes de que se dispone hasta la fecha en cuanto a que la terapia estrogénica a largo plazo incrementa el riesgo de cáncer de mama entre las mujeres postmenopáusicas. Más aún, en contraste con el cáncer uterino, la adición de progestina no reduce este riesgo33.
La TRH cíclica se asocia a varios efectos colaterales que incluyen el sangrado intermitente, el edema, los cólicos en la parte baja del abdomen y la sensibilidad en las mamas. Se ha comunicado que, de estos efectos, el sangrado intermitente constituye una cuestión fundamental que afecta al cumplimiento del tratamiento en las mujeres norteamericanas con útero intacto34. Recientemente, ha aumentado la popularidad de la TRH combinada continua (es decir, la inclusión continua, más que cíclica, de progestina) debido a su capacidad de reducir las complicaciones de sangrado35; no obstante, hoy día se desconoce el impacto de este popular régimen de administración sobre los beneficios y desventajas de la terapia estrogénica.
En vista de las mencionadas desventajas conocidas y sospechadas/temidas de la terapia estrogénica, aunadas a la falta de estudios aleatorizados para documentar el beneficio cardiovascular de manera concluyente, la prescripción y el cumplimiento de la terapia de reemplazo crónica ha sido por demás deficiente36. Se estima que del 20% de mujeres a quienes se prescribe TRE o TRH en Estados Unidos, menos del 40% continúa con el tratamiento durante más de un año37. De hecho, algunos autores alegan que hasta este uso limitado del estrógeno resulta inapropiado a la luz de lo que actualmente entendemos por sus beneficios y desventajas38. Más aún, el reciente informe del Nurse,s Health Study que documenta el incremento en el riesgo de cáncer de mama entre usuarias de estrógeno33 probablemente tenga un efecto adverso adicional sobre los índices de prescripción y cumplimiento asociados a la terapia estrogénica crónica en el futuro.
Aunque nuestra comprensión de la relación entre riesgo y beneficio de la TRH debe acrecentarse a través de los estudios aleatorizados, sigue siendo factible que la relación que se determine para dicha terapia no justifique la prescripción y el uso crónico con un alto grado de cumplimiento en todas las mujeres postmenopáusicas con el útero intacto. Estas consideraciones proporcionan el fundamento de los esfuerzos de investigación que se están realizando en centros académicos y en la industria farmacéutica, y que corren paralelos con los estudios citados y diseñados para caracterizar de manera más completa la terapia estrogénica y optimizarla. Dicho esfuerzo consiste en la búsqueda de un fármaco que reemplace al estrógeno con menos efectos colaterales, en particular la reducción del riesgo de inducción de cánceres de tejidos reproductivos. Según la Dra. Suzanne Oparil, ex presidenta de la American Heart Association (Asociación Norteamericana de Cardiología), “la búsqueda de mejores estrógenos tiene una enorme importancia”39. De acuerdo con ello, surge el siguiente interrogante : ¿cuál es el perfil de un estrógeno ideal para el tratamiento crónico de las mujeres postmenopáusicas?
Perfil ideal y viabilidad de un agente terapéutico para la postmenopausia.
Una premisa básica en esta sección es que las principales complicaciones postmenopáusicas son resultado primordialmente de la deficiencia de producción de estrógeno endógeno tras la cesación de la función ovárica. Por ello el enfoque terapéutico ideal debe revertir las consecuencias nocivas de la deficiencia de estrógeno en los tejidos apropiados. Si bien los enfoques alternos no resultan inconcebibles, a pesar de ello queda claro que el espectro de consecuencias adversas de la deficiencia estrogénica se revierte o previene con mayor eficacia y rapidez a través de la administración de estrógeno exógeno. Sin embargo, con el objeto de alcanzar dicha eficacia con un perfil de seguridad apropiado, es factible que se requiera el desarrollo de una novedosa clase de fármacos basados en el estrógeno con el perfil farmacológico apropiado.
Y así, el estrógeno postmenopáusico ideal deberá producir los efectos benéficos del estrógeno sobre el sistema vasomotor, los tejidos esqueléticos y el sistema cardiovascular sin ocasionar los efectos adversos del estrógeno sobre los tejidos reproductivos. Más aún, el agente ideal deberá tener un alto índice terapéutico o margen de seguridad, porque es factible que se utilice durante un período prolongado de manera profiláctica. Dicho perfil equivale a revertir la deficiencia de estrógeno en ciertos tejidos deseados, al mismo tiempo que se evitan los tejidos en donde el estrógeno produce efectos adversos. Dicho perfil selectivo puede alcanzarse a través de uno de dos medios. La primera posibilidad implica el aprovechamiento de la distribución en un tejido preferencial (por ejemplo, en los sistemas óseo y/o cardiovascular, pero no en el tejido reproductivo), lo cual tiene como resultado un mejor índice terapéutico. Como los efectos del estrógeno, benéficos y adversos, son mediados en numerosos tejidos, la viabilidad de lograr la selectividad estrogénica deseable según la distribución tisular se considera baja. Los esfuerzos realizados en materia de investigación en la industria farmacéutica en los últimos 20 años explican esta postura.
El segundo enfoque factible para alcanzar selectividad estrogénica implica desarrollar compuestos que activen los receptores de estrógeno únicamente en los tejidos deseados, y permanecer inactivos o actuar como antagonistas en los tejidos reproductivos. Este enfoque general se ha explotado ampliamente en otros campos de la farmacoterapia basada en receptores, pero su éxito hasta la fecha ha dependido de la existencia y de la distribución diferencial de subtipos de receptores en todo el cuerpo. A pesar de los considerables esfuerzos realizados en los laboratorios académicos y farmacéuticos, todavía no se evidencia la existencia de subtipos funcionales de receptores de estrógeno. En consecuencia, la perspectiva de desarrollar con éxito un estrógeno ideal para el tratamiento postmenopáusico parece lejana.
A pesar de estas consideraciones, los avances en el campo de los antiestrógenos no esteroides han mejorado las expectativas para desarrollar compuestos novedosos con perfiles que se acerquen más al del estrógeno postmenopáusico ideal. De manera específica, se ha demostrado que ciertos compuestos que originalmente se desarrollaron como antagonistas del estrógeno para la prevención o tratamiento del cáncer de mama, por ejemplo, el tamoxifeno, producen efectos tipo agonistas del estrógeno en otras partes del cuerpo40. Según Compston, “el ejemplo del tamoxifeno ha demostrado el potencial de los agonistas selectivos del estrógeno que podrían contrarrestar la necesidad de cualquier tipo de progestágeno en mujeres que no hayan sido histerectomizadas”9. Avances adicionales en la farmacología y la biología molecular de los antiestrógenos han identificado una nueva clase de compuestos denominados moduladores selectivos de los receptores de estrógeno (MSRE)41. Compuestos selectos de esta clase manifiestan potencial como alternativa para la TRE o TRH con una mejoría en la relación riesgo/beneficio relativa al tratamiento existente.
Los moduladores selectivos de los receptores de estrógeno (MSRE) como un nuevo enfoque farmacológico ante la terapia de reemplazo estrogénica
En la búsqueda en pos de un “estrógeno ideal”, el MSRE se define como un compuesto que produce agonismo estrogénico en uno o más tejidos objetivo tales como el hueso, el hígado, etc., junto con un antagonismo y/o agonismo mínimo (esto es, clínicamente insignificante) estrogénico en tejidos reproductivos tales como la mama o el útero. Como ya se indicó, el “antiestrógeno” no esteroideo tamoxifeno, un trifeniletileno (Fig. 1), es el primer compuesto cuyos datos clínicos demuestran la viabilidad de alcanzar el perfil del MSRE.
El tamoxifeno se desarrolló originalmente como un antiestrógeno que producía beneficios significativos en pacientes con cáncer de mama42, aunque también manifestó efectos benéficos semejantes a un agonista estrogénico sobre el hueso43 y el colesterol sérico40,44. Los estudios aleatorizados realizados sobre el cáncer de mama han documentado más ampliamente unas reducciones significativas en la enfermedad cardiovascular en grupos tratados con tamoxifeno frente a placebo45-46. No obstante, de manera similar al estrógeno sin oposición, una importante inquietud que limita el uso difundido del tamoxifeno en la prevención del cáncer de mama es la estimulación uterina y el incremento en el riesgo de cáncer endometrial47-48. Basado en el perfil clínico global, el tamoxifeno actúa como MSRE respecto al tejido mamario, aunque carece de selectividad en el útero, donde el tamoxifeno produce el agonismo suficiente para dar como resultado cáncer uterino en la condición de deficiencia estrogénica.
¿Cómo puede alcanzar el tamoxifeno un grado de selectividad tisular respecto a sus acciones estrogénicas, particularmente a la luz de las discusiones anteriores relativas a su baja viabilidad al respecto? Las respuestas a esta pregunta apenas descifran el grado celular y molecular. Por ejemplo, el receptor de estrógeno (RE) contiene dos funciones activadoras de la transcripción (AF-1 AF-2; esta última depende de la unión a hormonas) para los elementos de respuesta estrogénica (ERE) entre los promotores de los genes49. La unión de tamoxifeno al RE inhibe la función AF-2 y la transcripción de genes50; no obstante, en ciertos tejidos/células donde la función AF-1 es lo suficientemente potente como para activar la transcripción independiente de la AF-2, el tamoxifeno actúa como agonista estrogénico51-52. Los contextos celular y promotor y la alteración de la conformación receptor-ligando (distinta de la producida por el estrógeno) parecen intervenir en los efectos del tamoxifeno52-53. Además de estas consideraciones, hallazgos recientes sugieren que la transducción descendente de señales genómicas del complejo activado receptor-ligando es más compleja de lo que se pensaba con anterioridad, pues implica sitios de transcripción AP-1 dentro del DNA además del ERE clásico54. Más aún, el agonismo del tamoxifeno en sitios AP-1 es específico de ciertas células, y se presenta en líneas celulares que se originan del tejido uterino pero no del mamario55. Es evidente que se requieren trabajos adicionales para comprender con detalle las acciones agonistas/antagonistas selectivas de tejidos del tamoxifeno. No obstante, existen varias investigaciones prometedoras que podrían acrecentar nuestra comprensión del fundamento celular y molecular de estos efectos.
Aunque el tamoxifeno produce una reducción del colesterol sérico semejante a la de los agonistas estrogénicos, no está claro el mecanismo subyacente de este efecto, y puede que no implique a los receptores estrogénicos. Por ejemplo, Cypriani y cols. han demostrado que en sistemas de cultivos celulares el tamoxifeno inhibe la biosíntesis celular del colesterol a través de un mecanismo independiente del receptor estrogénico56, posibilidad que fundamentan los datos clínicos preliminares57. Por lo tanto, a pesar de los prometedores datos in vitro antes citados, se requieren estudios farmacológicos en el animal in vivo para demostrar que, de hecho, la reducción del colesterol por parte del tamoxifeno está mediada por la activación de receptores estrogénicos.
Hallazgos preclínicos con un antiestrógeno diferente, el raloxifeno (LY-139481, o la sal clorhidrato, LY156758, previamente denominada keoxifeno), han demostrado un potencial para mejorar la selectividad de los efectos estrogénicos en tejidos objetivo. El raloxifeno, de manera similar al tamoxifeno, se desarrolló originalmente para el tratamiento del cáncer de mama; no obstante, el núcleo benzotiofeno del raloxifeno (Fig, 1) representaba una desviación estructural significativa del tamoxifeno. El raloxifeno producía una potente inhibición tanto de la unión del estradiol al receptor estrogénico58 como de la proliferación dependiente del estrógeno en células MCF-7 derivadas del tejido tumoral mamario humano41, 59. Además, se demostró la actividad antagonista estrogénica in vivo del raloxifeno en modelos de tumores mamarios inducidos por carcinógenos en roedores60-61. En el tejido uterino, el raloxifeno resultó significativamente más eficaz que el tamoxifeno como antagonista de la respuesta uterotrófica al estrógeno en ratas inmaduras y, en contraste con el tamoxifeno, el raloxifeno apenas produjo una respuesta uterotrófica mínima que no fue dependiente de la dosis en ratas ooforectomizadas62. Así pues, el raloxifeno es singular como antagonista del receptor uterino de estrógeno, produciendo un bloqueo casi completo de las respuestas uterotróficas al estrógeno debido a su mínimo efecto agonista en este tejido. En efecto, recientemente se demostró su capacidad para antagonizar el efecto estimulador uterino del tamoxifeno en ratas ooforectomizadas63.
Se han caracterizado extensamente los efectos del carácter agonista de estrógeno que tiene el raloxifeno en ratas ooforectomizadas. Tras su administración oral (de 0,1 a 10 mg/kg/día) a ratas ooforectomizadas durante 5 semanas, la densidad mineral ósea fue significativamente mayor en el fémur distal y la tibia proximal en comparación con la de ratas ooforectomizadas tratadas con vehículo64. El análisis histomorfométrico reveló que el raloxifeno, de manera análoga al estrógeno, inhibe la resorción ósea65; no obstante, en contraste con el estrógeno, apenas produjo un ligero incremento en el peso uterino que no se acompañó de cambios significativos en algunos parámetros uterinos histológicos tales como la talla de las células epiteliales y la eosinofilia de la estroma64. La masa ósea se mantuvo conservada durante la administración crónica de raloxifeno durante 6 meses a ratas ooforectomizadas; además, se documentó la preservación de la solidez ósea. En este último estudio, los efectos positivos del raloxifeno sobre las propiedades biomecánicas del hueso fueron indistinguibles de losasociados con la administración de una forma de estrógeno disponible por vía oral, el 17-etinilestradiol (EE2) (Fig. 1). Es importante señalar que la administración crónica de raloxifeno en este estudio no ocasionó un aumento significativo del peso uterino, en tanto que una dosis de EE2 igual de eficaz sobre el hueso incrementó cuatro veces el peso uterino comparado con el de ratas ooforectomizadas control66. De acuerdo con su efecto similar al del estrógeno sobre el hueso en ratas ooforectomizadas, el raloxifeno también ocasionó una reducción significativa en el colesterol sérico64. Después de una semana de administración oral, la reducción máxima de colesterol por parte del raloxifeno (del 50% al 75%) fue significativamente menor que la producida por EE2 (del 85% al 95%), y además se demostró que el raloxifeno antagoniza la reducción de colesterol sérico a una dosis máxima eficaz de EE2 (Kauffman y cols., datos sin publicar). Así pues, el fundamento farmacológico para la reducción del colesterol por parte del raloxifeno se caracteriza como un agonismo estrogénico parcial en ratas ooforectomizadas. Por analogía con estudios previos sobre estrógeno67-68, el mecanismo del raloxifeno para la reducción del colesterol aparentemente implica la inducción de receptores hepáticos de lipoproteínas de baja densidad (LDL) mediada por receptores estrogénicos, lo cual tiene como resultado la intensificación de la depuración de lipoproteínas séricas que contienen las apolipoproteínas apoB o apoE.
Según los hallazgos mencionados con anterioridad en ratas ooforectomizadas, el perfil del raloxifeno se adapta a los criterios de un MSRE con respecto a los efectos agonistas selectivos sobre el hueso y el colesterol, en comparación con los efectos antagonistas en el útero y la mama. Los datos clínicos iniciales resultan alentadores por lo que se refiere a la pregunta de si el perfil de MSRE del raloxifeno se manifiesta en mujeres postmenopáusicas. Tras 8 semanas de administración de raloxifeno (200 ó 600 mg/día) a mujeres postmenopáusicas sanas en estudios a doble ciego controlados con placebo, los marcadores bioquímicos séricos y urinarios del metabolismo óseo se vieron alterados en dirección y grado de manera similar a los observados con 0,625 mg/día de estrógenos conjugados69. En este estudio también se redujo el colesterol sérico y el colesterol-LDL, mientras que el colesterol-HDL no se vio afectado de manera significativa con ninguna dosis. Un hallazgo esencial en este estudio fue la observación de que el raloxifeno careció de efecto estimulador sobre la histología uterina. De hecho, se observó un contraste bien definido entre el estrógeno conjugado, que produjo una marcada estimulación del útero, y la dosis alta de raloxifeno, que a diferencia de aquél se asoció con una reducción significativa en la cuantificación global en cuanto a histología uterina para respuesta estrogénica69. Por lo tanto, si bien los datos clínicos disponibles son limitados, sugieren que el raloxifeno actúa como un MSRE en mujeres postmenopáusicas con un perfil similar de selectividad tisular, según se observó en estudios preclínicos. Se están realizando estudios preclínicos y clínicos para proporcionar una comprensión más detallada de los efectos del raloxifeno sobre los sistemas óseo y cardiovascular y los tejidos reproductivos.
Hasta la fecha, el mecanismo de los efectos selectivos del raloxifeno por ciertos tejidos sigue siendo tema de exhaustivos esfuerzos de investigación. Resulta interesante observar que en el contexto celular donde el tamoxifeno es capaz de producir efectos agonistas del estrógeno a través del sitio de transcripción AF-1 (vide supra), el raloxifeno actuó como antagonista, al igual que el antagonista estrogénico esteroideo “puro” ICI-16438453. Más aún, en ensayos de protección de RE por proteasa,la unión de raloxifeno protegió una secuencia de péptidos diferente a la de 17-estradiol, lo cual sugiere que el raloxifeno produjo una conformación singular del complejo RE-ligando53. McDonnell y cols. propusieron que la conformación singular de receptores inducida por ligandos explica el perfil del raloxifeno in vitro, que es distinto al de los 17b-estradiol, tamoxifeno e ICI-16438453. Como consecuencia adicional de esta conformación singular, es factible que el complejo raloxifeno-RE también se una a una(s) secuencia(s) de DNA distintas del ERE en tejidos donde el raloxifeno ejerce efectos agonistas del estrógeno. Resulta pertinente recordar que se ha identificado un elemento capaz de ser inducido por raloxifeno (EIR) distinto del ERE en el promotor TGF-3 que, al ser activado por raloxifeno-RE, provoca una marcada estimulación de la transcripción70. El promotor de genes sensibles al estrógeno en los tejidos reproductivos, por ejemplo, vitelogenina y el receptor de progesterona, carecen de este EIR. En consecuencia, y de acuerdo con la capacidad del raloxifeno de antagonizar la unión del estrógeno al RE, se observa un perfil antagonista de estrógeno puro en estudios de cultivos celulares en que interviene este último promotor70. Se están realizando estudios adicionales para definir con mayor claridad los fundamentos moleculares y celulares de este perfil singular de MSRE observado con el raloxifeno.
Si bien los datos son limitados, los disponibles evidencian que ciertos análogos estructurales cercanos del tamoxifeno también actúan como MSRE selectivos uterinos. Por ejemplo, recientemente se demostró la selectividad funcional por el hueso frente al útero con el compuesto ácido 3-[4-(1,2-difenilbut-1-enil)fenil]acrílico (Fig. 1) en ratas ooforectomizadas71. Datos in vitro generados en células uterinas Ishikawa humanas confirmaron la baja actividad estrogénica de este compuesto71. De manera similar, en un informe reciente se comunicó que el droloxifeno (3-hidroxi-tamoxifeno) (Fig. 1) previene la pérdida ósea inducida por ooforectomía en ratas sin incrementar el peso uterino72. Otros análogos del trifeniletileno potencialmente interesantes incluyen el idoxifeno73 y el toremifeno74. Así pues, es posible que la selectividad uterina del raloxifeno no sea específica del núcleo benzotiofeno y que esté potencialmente compartida por ciertos miembros de la serie de compuestos trifeniletileno.
Otra clase de compuestos con farmacología relacionada es la de los antagonistas estrogénicos esteroideos, ejemplificados por ICI-164384 e ICI-182780. Se ha generado un considerable interés por las propiedades antagonistas del estrógeno relativamente “puras” de estos compuestos in vivo, particularmente por lo que respecta al tratamiento del cáncer de mama. Así pues, hasta la fecha no existe indicación alguna a partir de los estudios in vivo de que estos agentes produzcan efectos agonistas benéficos del estrógeno de los MSRE en tejidos no reproductivos, por ejemplo, el hueso. En contraste, los hallazgos preclínicos sugieren que ICI-182780 actúa como antagonista del estrógeno en el tejido esquelético, lo cual tiene como resultado una pérdida ósea significativa en ratas hembra75.
Además de los avances mencionados anteriormente en materia de farmacología estrogénica que se originan de la clase de antiestrógenos no esteroideos, existe un enfoque alternativo para el descubrimiento de compuestos estrogénicos que cuenten con un perfil mejorado. Dicho enfoque implica la caracterización de componentes individuales de estrógenos conjugados derivados de la orina de yeguas encintas. En este contexto, Washburn y cols. comunicaron recientemente que un compuesto de esta naturaleza, el sulfato 17-dehidroequilenina (Fig. 1), reducía el colesterol sérico en ratas ooforectomizadas con efectos apenas mínimos sobre el peso uterino76. No ha quedado claro el papel que desempeña el receptor de estrógeno en estos efectos, y no se dispone de datos sobre los efectos de este compuesto en el hueso. No obstante, se requieren estudios con sulfato 17- dehidroequilenina para determinar si este compuesto tiene potencial para el tratamiento de la condición postmenopáusica, ya sea como MSRE o no.
Desafíos y oportunidades para el futuro
La perspectiva a largo plazo para la farmacología crónica en el estado postmenopáusico parece prometedora. Los estudios clínicos aleatorizados que se están realizando nos proporcionarán una mayor comprensión de los beneficios y desventajas de la TRH crónica a lo largo de los próximos 5 a 10 años. Es factible que los índices globales de prescripción y cumplimiento al tratamiento mejoren, dependiendo de los resultados de estos estudios, ya que tanto la paciente como el médico entenderán mejor la relación entre riesgo y beneficio de la TRH.
No obstante, existe la posibilidad de que la relación entre riesgo y beneficio para la TRH, como se está estudiando en el Women,s Health Initiative (terapia combinada continua), no sea la adecuada para justificar su uso difundido en mujeres postmenopáusicas con útero intacto. Esta posibilidad ha impulsado la búsqueda de estrógenos mejorados que eliminen la necesidad de la inclusión de progestinas durante la terapia estrogénica. Una novedosa clase de compuestos descritos aquí, los MSRE, parece representar una promesa en este sentido. Las alternativas para el uso de estrógenos no selectivos tradicionales en la terapia postmenopáusica se han convertido en una posibilidad real, y el raloxifeno es el primer ejemplo de un MSRE que manifiesta la selectividad apropiada por el hueso y el metabolismo del colesterol frente al útero en extensos estudios preclínicos y clínicos iniciales.
No obstante, falta contestar importantes interrogantes antes de que los MSRE se consideren como una alternativa viable para la TRH o la TRE. Ante todo será preciso establecer su eficacia clínica con respecto a la conservación del hueso y a la enfermedad cardiovascular. Como el estudio clínico de eventos cardiovasculares requiere trabajos prolongados, y como no está claro qué mecanismo(s) preciso(s) explica(n) el beneficio cardiovascular (“cardioprotección”) del estrógeno, también resultarán de gran importancia los datos iniciales en relación con los efectos de los fármacos sobre los factores de riesgo cardiovascular y la aterosclerosis subclínica. También es necesario analizar la eficacia con respecto al alivio de los síntomas perimenopáusicos, tales como la inestabilidad vasomotora. Además de la demostración de la eficacia, será importante realizar estudios de seguridad a largo plazo, particularmente con respecto al tejido uterino, para establecer una mejoría en la relación entre riesgo y beneficio en la terapia estrogénica. Así pues, quedan por realizar extensos estudios clínicos con el objeto de determinar si algún miembro de la clase de los MSRE va a manifestar un perfil clínico global que se aproxime al estrógeno ideal para la prevención y tratamiento de las complicaciones postmenopáusicas en las mujeres.
Casi todos los estudios clínicos mencionados implican un marco de tiempo crónico (entre 3 y 10 años), extensos grupos de pacientes e importantes inversiones financieras. En consecuencia, se requieren proporciones sustanciales de recursos y un riesgo financiero significativo para el desarrollo de un estrógeno mejorado como lo sería un MSRE. No obstante, dada la importancia de la condición postmenopáusica como factor de riesgo que afecta a la salud de la mujer, además de los inconvenientes conocidos y potenciales de la terapia existente, la balanza se inclina de manera tal que nos indica que debemos proceder de manera expedita a satisfacer esta importante necesidad médica.
Bibliografia
- Kannel WB, Hjortland MC, McNamara PM, Gordon T. Menopause and the risk of cardiovascular disease: The Framingham study. Ann Intern Med 1976; 85: 447-452.
- Parrish HM, Carr LA, Hall DG y Cols. Time interval from castration in premenopausal women to development of excessive coronary atherosclerosis. Amer J Obst Gynecol 1967; 99: 155-162.
- Aitken JM, Hart DM, Anderson JB y Cols. Osteoporosis after oophorectomy for non-malignant disease in premenopausal women. Brit Med J 1973; 2: 325-328.
- Richeson LS, Wahner HW, Melton LJ, III y Cols. Relative contributions of aging and estrogen deficiency to postmenopausal bone loss. N Eng J Med 1984; 311: 1273-1275.
- Wenger NK, Speroff L, Packard B. Cardiovascular health and disease in women. N Eng J Med 1993; 329: 247-256.
- Lerner DJ, Kannel WB. Patterns in coronary heart disease - Morbidity and mortality in the sexes: A 26-year follow-up of the Framingham population. Amer Heart J 1986; 111: 383-390.
- Peck WA, Riggs BL, Bell NH y Cols. Research directions in osteoporosis. Amer J Med 1988; 84: 275-282.
- Lindsay R, Aitken JM, Anderson JB. Long-term prevention of post-menopausal osteoporosis by estrogen. Lancet 1976; 1:1038-1041.
- Compston JE. HRT and osteoporosis. Brit Med Bull 1992; 48:
- 344.
- Quigley MET, Martin PL, Burnir AM, Brooks P. Estrogen therapy arrests bone loss in elderly women. Amer J Obst Gynecol 1987; 156: 1516-1523.
- Munk-Jensen N, Pors Nielsen S, Obel EB, Eriksen PB. Reversal of postmenopausal vertebral bone loss by estrogen and progestogen: A double blind, placebocontrolled study. Brit Med J 1988; 296: 1150-1152.
- Felson DT, Zhang Y, Hannan MT, Xiel DP, Wilson PWF, Andersen JJ. The effect of postmenopausal estrogen therapy on bone density in elderly women. N Eng Med J 1993; 329: 1141-1146.
- Consensus Development Conference. Prophylaxis and treatment of osteoporosis. Amer J Med 1990; 90: 107-110.
- Furuhjelm M, Fedor-Freybergh, P. The influence of estrogens on the psyche in climacteric and post-menopausal women. En: Consensus on Menopause Research- Van Keep PA, Greenblatt RB, Albeaux-Fernet MM. (Eds.). University Park Press, Baltimore 1976; 84-93.
- Sherwin BB. Estrogen and/or androgen replacement therapy and cognitive functioning in surgically menopausal women. Psychoneuroendocrinology 1988; 13: 345-357.
- Sherwin BB. Estrogen and Memory in Postmenopausal Women. Third Annual Meeting. North American Menopause Society 1992; 50.
- Honjo H, Tanaka H, Kashiwagi T, Urabe M, Okada H, Hayashi M, Hayashi K. Senile dementia-Alzheimer,s type and estrogen. Hormone Metab Res 1995; 27: 204-207.
- Barrett-Connor E, Kritz-Silverstein D. Estrogen replacement therapy and cognitive function in older women. JAMA - J Am Med Assn 1993; 269: 2637-2641.
- Barrett-Connor E, Bush TL. Estrogen and coronary heart disease in women. JAMA - J Am Med Assn 1991; 265: 1861-1867.
- Stampfer MJ, Colditz GA. Estrogen replacement therapy and coronary disease: A quantitative assessment of the epidemiological evidence. Prev Med 1991; 20: 47-63.
- Grady D, Rubin SM, Petitti DB, Fox CS, Black D, Ettinger D, Ernster UL, Cummings SR. Hormone therapy to prevent disease and prolong life in postmenopausal women. Ann Intern Med 1992; 117: 1016-1037.
- Posthuma WFM, Westendorp RGJ, Vandenbrouke JP. Cardioprotective effect of hormone replacement therapy in postmenopausal women: ls the evidence biased? Brit Med J 1994; 308: 1268-1269.
- Stevenson JC, Baum M. Hormone replacement therapy. Brit Med J 1994; 309: 191.
- Kirchstein R. From the National Institutes of Health: Largest US clinical trial ever gets underway. JAMA - J Am Med Assn 1993; 270: 1521.
- Writing Group for the PEPI Trial. Effects of estrogen or estrogen/progestin regimens on heart disease risk factors in postmenopausal women. The postmenopausal estrogen/progestin interventions (PEPI) trial. JAMA - J Am Med Assn 1995; 273: 199-208.
- Manson JE. Postmenopausal hormone therapy and atherosclerotic disease. Amer Heart J 1994; 128: 1337- 1343.
- Punnonen RH, Jokela HA, Dastidar PS, Nevala M, Laippala, PJ. Combined oestrogen-progestin replacement therapy prevents atherosclerosis in postmenopausal women. Maturitas 1995; 21: 179-187.
- Barrett-Connor E. Hormone replacement and cancer Brit Med Bull 1992; 48: 345-355.
- Voigt LF, Weiss NS, Chu J, Daling JR, McKnight B, van Belle G. Progestogen supplementation of exagenous estrogens and risk of endometrial cancer Lancet 1991; 338: 274-277.
- Hunt K, Vessey M. Mortality from cancer and cardiovascular disease and hormonal substitution therapy. Prog Reproduct Biol Med 1989; 13: 63-71.
- Ewertz M. Influence of non-contraceptive exogenous and endogenous sex hormones on breast cancer risk in Denmark. Int J Cancer 1988; 42: 832-888.
- Nachtigall LE, Nachtigall RH, Nachtigall RD, Beckman EM. Estrogen replacement therapy. II. A prospective study in the relationship to carcinoma and cardiovascular and metabolic problems. Obstet Gynecol 1979; 54: 74-79.
- Colditz GA, Hankinson SE, Hunter, DJ, Willett WC, Manson JE, Stampfer MJ, Hennekens C, Rosner B, Speizer FE. The use of estrogens and progestins and the risk of breast cancer in postmenopausal women. N Eng J Med 1995; 332: 1589-1593.
- Ferguson KJ, Hoegh C, Johnson S. Estrogen replacement therapy: A survey of women,s knowledge and altitudes. Arch Intern Med 1989; 149: 133-136.
- Prough SG, Aksel S, Wiebe RH y Cols. Continuous estrogen/ progestin therapy in menopause. Amer J Obst Gynecol 1987; 157: 1449-1453.
- Hammond CB. Women,s Concerns with hormone replacement therapy - Compliance issues. Fert Steril 1994; 62: 157S-160S.
- Ravnikar VA. Compliance with hormone replacement therapy: Are women receiving the full impact of hormone replacement therapy preventative health benefits? Women,s Health Issues 1992; 2: 75-82.
- Rosenberg L. Hormone replacement therapy: The need for reconsideration. Amer J Public Health 1993; 83: 1670- 1673.
- Bell L. Change of heart. Dallas Morning News 1995; Feb 7: 6D.
- Furr BJA, Jordan VC. The pharmacology and clinical use of tamoxifen. Pharmacol Ther 1984; 25: 127-205.
- Sato M, Glasebrook AL, Bryant HU. Raloxifene: A selective estrogen receptor modulator. J Bone Miner Metab 1995; 12 (Suppl. 2): S9-S20.
- Early Breast Cancer Trialists, Collaborative Group. Systemic treatment of early breast cancer by hormonal, cytotoxic, or immune therapy. Lancet 1992; 339: 71-85.
- Gotfredsen R, Christiansen C, Palshof T. The effect of tamoxifen on bone mineral content in pre-menopausal women with breast cancer. Cancer 1984; 53: 853-857.
- Sismondi P, Biglia N, Giai M, Sgro L, Campagnoli C. Metabolic effects of tamoxifen in postmenopause- Anticancer Res 1994; 14: 2237-2244.
- McDonald CC, Stewart HJ. Fatal myocardial infarction in the Scottish adjuvant tamoxifen trial- Brit Med J 1991; 303:
- 437.
- Rutqvist LE, Mattson A. Cardiac and thromboembolic morbidity among postmenopausal women with early stage breast cancer in a randomized trial of adjuvant tamoxifen. J Nat Cancer Inst 1993; 85: 1398-1406.
- Fisher B, Constatino JP, Redmond CK, Fisher ER, Wickerham DL, Cronin WM. Endometrial cancer in tamoxifen treated breast cancer patients: Findings from the National Surgical Adjuvant Breast and Bowel Project. J Nat Cancer Inst 1994; 86: 527-537.
- Ross D, Whitehead M. Hormonal manipulation and gynecological cancer: The tamoxifen dilemma- Curr Opin Obst Gynecol 1995; 7: 63-68.
- Kumar V, Green S, Stack G, Berry M, Jin JR, Chambon P. Functional domains of the human estrogen receptor Cell 1987; 51: 941-951.
- Webster NJ, Green S, Jin JR, Chambon P. The hormone binding domains of the estrogen and glucocorticoid receptors contain an inducible transcription activating function. Cell 1988; 54: 199-207.
- Berry M, Metzger D, Chambon P. Role of the two activating domains of the estrogen receptor in the cell-type and promotercontext dependent agonistic activity of the antioestrogen 4- hydroxytamoxifen. EMBO J 1990; 9: 2811-2818.
- Tzukerman MT, Esty A, Santiso-Mere D, Danielian P, Parker MG, Stein RB, Pike JW, McDonnell DP. Human estrogen receptor transactional capacity is determined by both cellular and promotor context and mediated by two functionally distinct intramolecular regions. Mol Endocrinol 1994; 8: 21-30.
- McDonnell DP, Clemm DL, Hermann T, Goldman ME, Pike JW. Analysis of estrogen receptor function in vitro reveals three distinct classes of antiestrogens. Mol Endocrinol 1995; 9:
- 669.
- Umayahara Y, Kawamori R, Watada H, Imano E, Iwarna N, Morishima T, Yamasaki Y, Kajimoto Y, Kamada T. Estrogen regulation of the insulin-like growth factor I gene transcription involves an AP-1 enhancer J Biol Chem 1994; 269: 16433-16442.
- Webb P, López GN, Uht RM, Kishner PJ. Tamoxifen activation of the estrogen receptor/AP-1 pathway: Potential origin for the cell-specific estrogen-like effects of antiestrogens- Mol Endocrinol 1995; 9: 443-456.
- Cypriani B, Tabacik C, Descomps B. Effect of estradiol and antiestrogens on cholesterol biosynthesis in hormonedependent and -independent breast cancer cell lines. Biochim Biophys Acta 1988; 972: 167-178.
- Gylling H, Mantyla E, Miettinen TA. Tamoxifen decreases serum cholesterol by inhibiting cholesterol synthesis. Atherosclerosis 1992; 96: 245-247.
- Blac LJ, Jones CD, Falcone JF. Antagonism of estrogen action with a new benzothiophene derived antiestrogen. Life Sci 1983; 32: 1031-1036.
- Wakeling AE, Valcaccia B, Newboult E. y Cols. Non-steroidal antiestrogens Receptor binding and biological response in rat uterus, rat mammary carcinoma and human breast cancer cells. J Steroid Biochem 1984; 20: 111-120.
- Clemens JA, Bennett DR, Black LJ, Jones CD. Effects of a new antiestrogen, keoxifene (LY156758), on growth of carcinogen-induced mammary turmos and on LH and prolactin levels. Life Sci 1983; 32: 2869-2875.
- Gottardis NM, Jordan VC. Antitumor actions of keoxifene and tamoxifen in the N-nitrosomethylurea-induced rat mammary carcinoma model. Cancer Res 1987; 47: 4020-4024.
- Jones CD, Jevnikar MG, Pike AJ, Peters MK, Black LJ, Thompson AR, Falcone JF, Clemens JA. Antiestrogens 2. Structure-activity studies in a series of 3-aroyl-2-arylbenzo [b] thiophene derivatives leading to [6-hydroxy-2-(4- hydroxyphenyl) benzo [b] thien-3-yl] [4- [2-(1-piperidinyl) ethoxy] phenyl] methanone hydrochloride (LY156758), a remarkably effective estrogen antagonist with only minimal intrinsic estrogenicity J Med Chem 1984; 27: 1057-1066.
- Fuchs-Young R, Magee DE, Cole HW, Short L, Glasebrook AL, Rippy MK, Termine JD, Bryant HU. Raloxifene is a tissue specific anti-estrogen that blocks tamoxifen or estrogenstimulated uterotrophic effects. Endocrinology 1995; 136 (Suppl.): 57.
- Black LJ, Sato M, Rowley ER, Magee DE, Bekele A, Williams DC, Cullinan DJ, Bendele R, Kauffman RF, Bensch WR, Frolik CA, Termine JD, Bryant HU. Raloxifene (LY139481 HCl) prevents bone loss and reduces serum cholesterol without causing uterino hypertrophy in ovariectomized rats. J Clin Invest 1994; 93: 63-69.
- Evans G, Bryant HU, Magee D, Sato M, Turner RT. - The effects of raloxifene on tibia histomorphometry in ovariectomized rats. Endocrinology 1993; 134: 2283-2288.
- Turner CH, Sato M, Bryant HU. Raloxifene preserves bone strength and bone mass in ovariectomized rats. Endocrinology 1994; 135: 2001-2005.
- Brown MS, Goldstein JL. The estradiol-stimulated lipoprotein receptor of rat liver. J Biol Chem 1980; 254: 11360-11366.
- Ma PTS, Yamamoto T, Goldstein JL, Brown MS. Increased mRNA for low density lipoprotein receptor in livers of rabbits treated with 17-ethinyl estradiol. Proc Nat Acad Sci USA 1986; 83: 792-796.
- Draper MW, Flowers DE, Huster WJ y Cols. Effects of raloxifene (LY139481) on biochemical markers of bone and lipid metabolism in healthy postmenopausal women. En: Proceedings of the Fourth International Symposium on Osteoporosis and Consensus Development Conference, 1993. C. Christiansen and B. Riis (Eds.). Handelstrykkeriet Aalborg Aps, Aalborg, Denmark 1993; 119-121.
- Yang NN, Hardiker S. Estrogen receptor: Two ligands, two transcription pathways. J Bone Miner Res 1994; 9(Suppl-
- : S144.
- Wilson TM, Henke BR, Momtahen TM, Charifson PS, Batchelor KW, Lubahn DB, Moore LB, Oliver BB, Sauls HR, Triantafillou JA, Wolfe SG, Baer PG. 3-[4-(1,2-Diphenylbut-
- enyl) phenyl]acrylic acid: A non-steroidal estrogen with functional selectivity for bone over uterus in rats. J Med Chem 1994; 37: 1550-1552.
- Ke HZ, Chen HK, Simmons HA, Pirie CM, Ma YF, Jee WS, Thompson DD. Droloxifene, a new estrogen agonist, prevents ovariectomy-induced bono loss in growing and aged female rats. Endocrinology 1995; 136: 2435-2441.
- Coombes RC, Haynes BC, Dousett M, Quigley M, English J, Judson IR, Griggs LJ, Potter GA, Mccaque R, Jarman M. Idoxifene: Report of a phase I study with patients with metastatic breast cancer. Cancer Res 1995; 55: 1070- 1074.
- Honesty HD, Shemana I, Gams, RA, Herry DS y Cols. Antiestrogenic potency of toremifene and tamoxifen in postmenopausal women. A. J Clin Oncol 1993; 16: 117-122.
- Gallagher A, Chambers TJ, Tobias JH. The estrogen antagonist ICI 182,780 reduces cancellous bone volume in female rats. Endocrinology 1993; 133: 2787-2791.
- Washburn SA, Adams MR, Clarkson TB, Adelman SJ. A conjugated equinoestrogen with differential effects on uterine weight and plasma cholesterol in the rat. A. J Obst Gynecol 1993; 169: 251-256.
Cómo citar este artículo
Moduladore selectivos de los receptores de estrogenos. Rev Col Menop. 1998;4(2):5-15.
Moduladore selectivos de los receptores de estrogenos. (1998). Revista Colombiana de Menopausia, 4(2), 5–15.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.