I.introducción
La circulación de la sangre ha sido estudiada desde el siglo pasado donde se reconocía que “el sonido y la vitalidad de los vasos se debía a su fluidez pero si este coagula moría” (Ernst Brucke, 1857). Posteriormente Joseph Lister (1909) describió e papel activo de los vasos sanguíneos para mantener la fluidez de la sangre 1, pero han sido en las dos últimas décadas que numerosos estudios han descrito la estructuras funcionalmente responsables de la hemostasia en al pared vascular; son ellas la célula endotelial, membrana basal y la célula muscular lisa. La célula endotelial tapiza el vaso sanguíneo y tiene una configuración elongada con su eje en dirección del flujo sanguíneo. Posee una longitud aproximada de 25 a 50 micrómetros y un ancho de 10 a 15 micrómetros. Se han descrito dos tipos de uniones entre células endoteliales: unas estrechas (tigh) y otras débiles (gap). Las uniones estrechas son más comunes en las arterias que en las venas. Las uniones tipo (gap) no se encuentran en los capilares. La importancia de las uniones radica en su capacidad para limitar el transporte de sustancias y moléculas a través de la capa endotelial elemento que genera la principal función del endotelio como barrera mecánica. Investigaciones recientes han reconocido el papel del endotelio como órgano que no se limita solamente a regular los procesos de hemostasia, coagulación y vasoconstricción, sino que posee también funciones metabólicas, endocrinas y estructurales importantes en la hemeostasis de diferentes sistemas y sus comportamiento en varios estados patológicos. El objetivo de esta monografía es revisar un poco más a fondo las funciones y comportamientos del endotelio vascular normal y en algunos estados patológicos.
Ii funciones del endotelio
EL endotelio vascular y el músculo liso principales componentes de la pared vascular, desempeñan papeles importantes en varios tipos de patología vascular y su integridad es un requerimiento fundamental para conservar la estructura y función normal de la pared vascular. Ultraestructuralmente el endotelio arterial se parece a otros endotelios continuos por su contenido de organelos y su riqueza en vesículas pinocíticas, dentro de las primeras encontramos unas formas de bastones (cuerpos de Weible-Palade) que son marcadores específicos del endotelio 27. El endotelio es un tejido bioquímicamente versátil capaz de muchas funciones sintéticas y metabólicas, como son, producción de prostaglandinas, factor VIII, productos de la membrana basal, activador de plaminógeno y sustancias anticoagulantes tipo heparina. Además, posee receptores para agentes vasoactivos como la angiotensina II y para hormonas como la insulina.
Las células musculares lisas además de su papel en la vasoconstricción y vasodilatación se sabe son capaces de sintetizar productos de la membrana basal, colágeno, elastina y proteoglicanos del espacio extracelular. Pueden reaccionar ante la agresión proliferando y extracelular. Puede reaccionar ante la agresión proliferando y explicando así un posible mecanismo en la fisiopatología de la ateroesclerosis. Poseen receptores para lipoproteínas de bajan densidad así como el complemento de las enzimas que regulan el metabolismo intracelular del colesterol. El entendimiento de estas múltiples acciones del endotelio y sus implicaciones en el resto de la economía hacen importante su reconocimiento, para comprender que cualquier lesión en la célula endotelial no sólo afectará de manera local la función del endotelio sino que reflejará en muchos órganos un daño que afectará el equilibrio de todos los sistemas con la consecuente manifestación en una patología específica, dentro de las más estudiadas encontramos la hipertensión y la ateroesclerosis. Describiremos entonces las funciones más importantes de la célula endotelial. 1. Barrera semipermeable entre el sistema sanguíneo y el espacio extravascular: Haciendo que la proteínas permanezcan intravascularmente para mantener la función oncótica regulando así el contenido de líquidos plasmáticos, además regula el transporte capilar de nutrientes, hormonas y productos de desecho metabólico. La integridad de la barrera endotelial también previene la coagulación1, 3-4. Cumple funciones metabólicas como son la producción de enzimas convertidora de angiotensina, angiotensinasas A y C, posee receptores para lipoproteínas (HDL, LDL y quilomicrones), que la célula endotelial es capaz de hidrolizar mediante la lipoprotein lipasa que se une al heparán sulfato y a otras moléculas de la superficie endotelial. Se han descrito diferencias entre las células endoteliales arteriales que a las venosas, un ejemplo lo encontramos en las células endoteliales arteriales de la retina donde se incorpora más glucosa almacenándola como glicógeno y timidina dentro del ADN 2. 2. Modula el tono vascular: Debido a la producción de agentes vasodilatadores como son la prostaciclina y el factor relajante derivado del endotelio, pero ante estímulos como la hipoxia, distensión arterial y exposición a sustancias vasoactivas secretas endotelina, regulando así la relajación y contracción del endotelio1, 3.
En 1980, los Doctores Furghott y Zawadzki reportaron que la célula endotelial tiene un papel importante en la relajación causada por acetilcolina en arterias de conejo. Trabajos posteriores demostraron esto mismo en otros mamíferos incluyendo los humanos, esta relajación dependiente del endotelio es más marcada en las arterias que en las venas (Luscher y cols, 1988)6. La relajación del endotelio es causada por catecolaminas, vasopresina, oxitocina, nucleótidos de adenina y serotonina derivada de las plaquetas, y trombina, además de sustancias liberadas de la pared endotelial como ácido araquidónico, prostaciclina, histamina, bradikinina y sustancia P. Cuando la célula se expone a un gran stress quirúrgico produce relación muscular lisa mediado por el súbito aumento de la velocidad del flujo sanguíneo (6). La producción local de estas sustancias pueden ser de importancia en la respuesta hiperémica local secundaria a trauma e inflamación. Los receptores endoteliales pueden favorecer la redistribución del flujo hacia áreas como el cerebro. La célula endotelial posee en su superficie enzima convertidora de angiotensina (cininasa II) y mecanismos específicos para el transporte de serotonina y adenosina los cuales son metabolizados por monoamino oxidasas y adenosinas deaminasa1,3. En resumen el balance de todas estas sustancias producidas y liberadas por la célula endoteliales como la integridad de ésta son mecanismos importantes que modulan la adecuada y delicada función del tono vascular. Una pregunta que se plantea es, cómo la célula endotelial reconoce la necesidad de producir vasorrelajación o vasoconstricción. Diferentes estudios como los realizados por Lansman en 1988, Olesen en 1988, han propuesto mecanismos básicos en mecanoreceptores como sería la presencia de sensores de flujo de potasio transmembrana que abran selectivamente estos canales, pero todavía son poco entendidos. En grandes arterias el aumento de la velocidad del flujo sanguíneo resulta en un aumento del factor relajante derivado del endotelio y por lo tanto en un aumento del flujo de un órgano (vasodilatación inducida por flujo)6. 3. Prevención de coagulación intravascular: Mediante la síntesis de varias sustancias activas como son: fibronectina, heparán sulfato, interleukina 1, activador del plasminógeno tisular, factores de crecimiento, prostaciclina, factor relajante derivado del endotelio, factor activador de plaquetas y endotelina1. Dentro de estos los más estudiados son la prostaciclina, potente vasodilatador y antiagregante plaquetario; el factor relajante derivado del endotelio que inhibe y agregación plaquetaria; el activador del plasminógeno tisular, que promueve la trombólisis, y el heparán sulfato que acelera la inactivación de la trombina por antitrombina III1, 3. La función procoagulante se debe a la síntesis y liberación del factor V (producido también por los hepatocitos). La célula endotelial une el factor V, Ixa Xa y enzimáticamente activa el factor XII. También se ha observado factor tisular (tromboplastina) que por estímulo de endotoxinas, trombina, interleukina 1, factor de necrosis tumoral alfa, linfotoxinas, leucocitos o plaquetas, reacciona con el factor VII y el calcio acelerando la activación del factor X2.
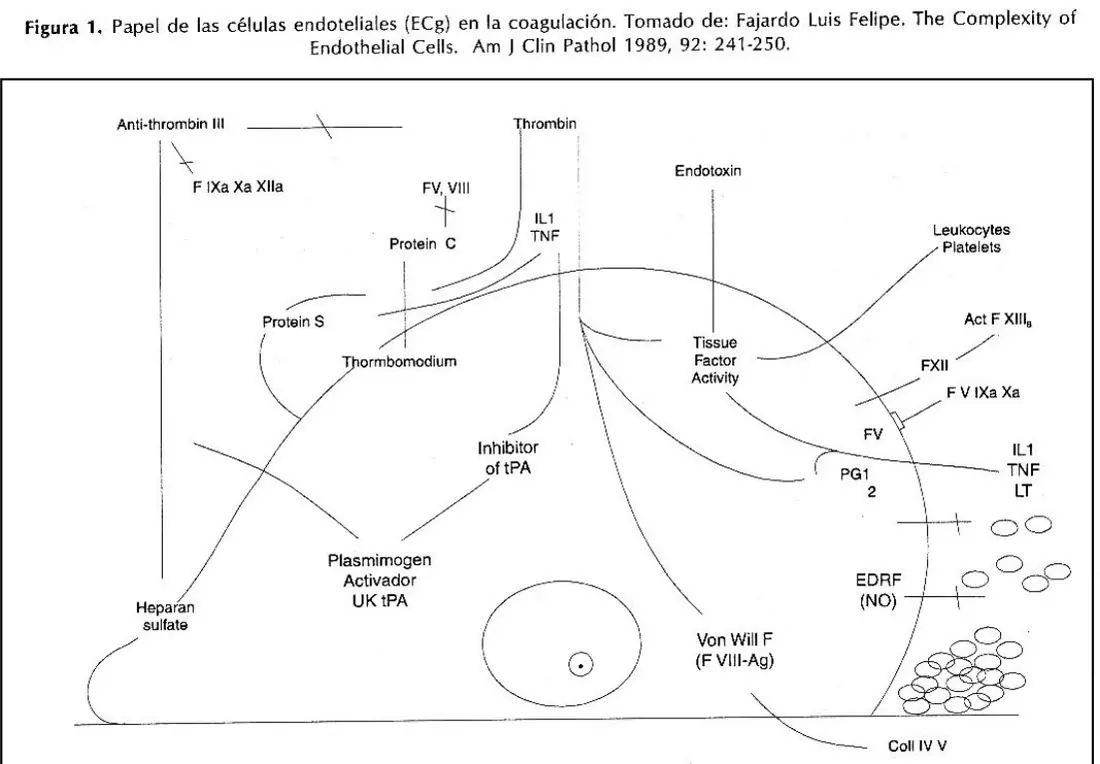
Para la inactivación de estas cascadas el endotelio cuenta en su superficie con una proteína llamada trombomodulina que es capaz de activar la proteína C, es sintetizada en el hígado, y suprime la acción de los factores Va y VIIIa. Para la adecuada función de esta proteína S, es sintetizada por células endoteliales. El heparán sulfato y otras moléculas aceleran la inactivación de trombina por la antitrombina III, que posiblemente por mecanismos similares la célula endotelial contribuye con la supresión de los factores Ixa, Xa y Xlla. El endotelio secreta además factor activador del plasminógeno, estimulado por trombina, y su inhibidor estimulado por interleukina 1 y factor de necrosis tumoral alfa. Estas citokinas reducen la trombomodulina de la superficie celular reduciendo la activación de la proteína C2. Es el último recurso que tiene el sistema para evadir la coagulación. El factor activador del plasminógeno cataliza la conversión de plasminógeno en plasmina, la cual es una proteasa sérica que cataliza la fibronólisis. Se han descrito dos tipos sintetizados por la célula endotelial que son el tisular y la urokinasa; a la vez la célula produce un inhibidor del factor activador de estos el tipo 1 que inactiva el factor tisular. Probablemente este inhibidor juega un papel importante en el control de la actividad fibrinolítica 5. Otra manera de activar el proceso de coagulación es la realizada por las plaquetas mediante su agresión, pero hay una condición importante para que esto suceda que es la denudación de la lámina basal, que va a producir interacción entre el factor de von Willebrand (proteína sintetizada por las células endoteliales que se almacenan en los llamados cuerpos de Weibel-Palade) con colágeno en especial el tipo IV y V. La liberación de este factor es inducido por la trombina, parece que el factor de von Willebrand tiene función de una molécula bivalente es decir, une las plaquetas de un lado y en el otro se une a proteínas endoteliales; para que esto se lleve a cabo se han descrito glicoproteínas producidas por la célula endotelial y liberada por la matriz subendotelial como son la fibronectina, trombospondina, glicosaminoglicanos además se subtipos de colágeno que podrían tener un papel de proteínas adhesivas celulares5. Las plaquetas agregada liberan ADP, ATP, factor plaquetario 4 (bloquea la velocidad de acción de la antitrombina III), tromboxano A2, factor de crecimiento derivado de las plaquetas, y otras. Las plaquetas en reposo no se adhieren. Diferentes estudios han demostrado que el factor relajante del endotelio (óxido nítrico) media esta condición junto con la prostaciclina, por diferentes estímulos como son la bradicininas, lipoproteínas (HDL), nucleótidos de adenina, citokinas (interleukina 1, factor de necrosis tumoral alfa, linfotoxina), tripsina, etc; además eventos celulares como el stress quirúrgico, el daño inmunológico y la activación de neutrófilos estimulan la secreción de prostaciclina. Un resumen de esta acción de la célula endotelial se muestra en la figura 1.
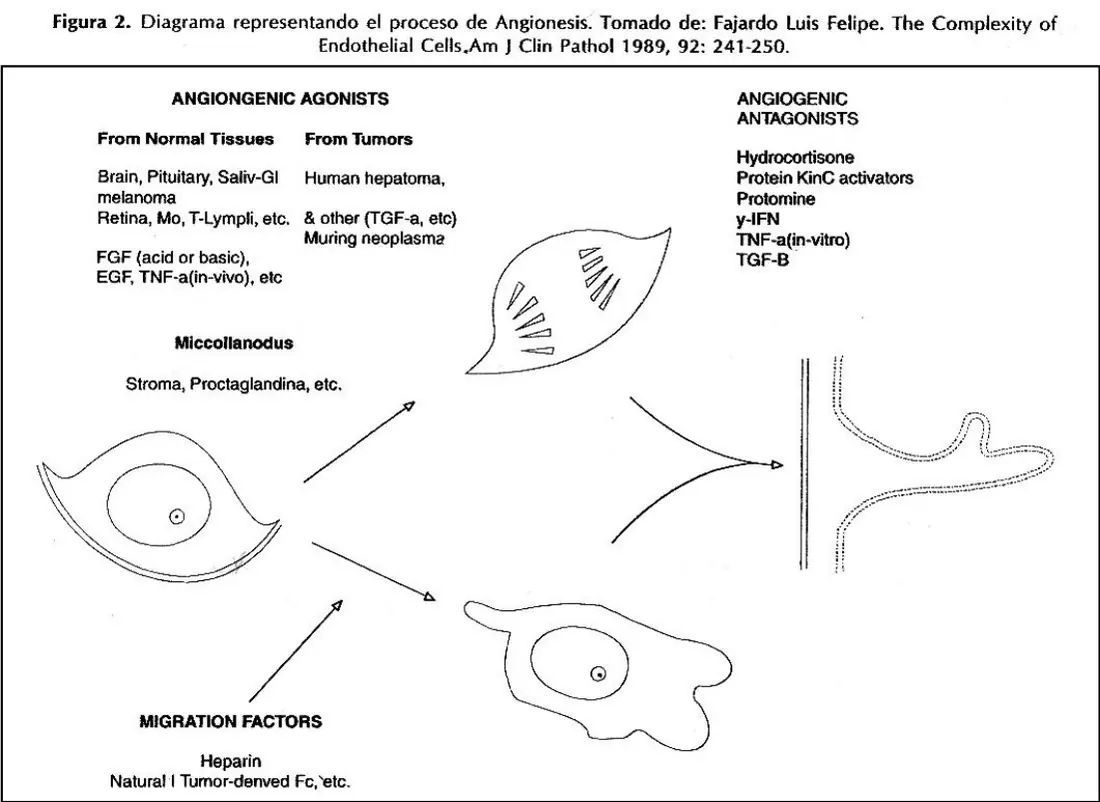
4. Angiogénesis: con formación de nuevos microvasos que pueden ocurrir de manera normal (crecimiento del endotelio y cicatrización) o anormal (neoplasmas o enfermedades inflamatorias). En respuesta a estímulos angiogénicos, las células endoteliales madres que usualmente se localizan en las vénulas, se separan entre sí produciendo segmentos descubiertos en la membrana basal que son rápidamente diferidos por acción enzimática. A través de uniones formadas las células migran y otras se dividen, produciendo inicialmente un asa y luego tubos que siguen creciendo se detiene e incluso revierte. Ver Figura 22. 5. Respuesta inmune e inflamatoria: La célula expresa varios receptores para la modulación de dicha respuesta. La célula endotelial como cualquier otra célula expresa antígenos del sistema ABO, antígeno del complejo mayor de histocompatibilidad clase I y II. La expresión del complejo mayor de histocompatibilidad puede ser inducido por citokinas (alfa, beta e interferon gama), factor de necrosis tumoral alfa y linfotoxina que actúan sobre la clase I (HLA-A Y B), y el interferon gama que actúan sobre la clase I (HLA-DR, DP, DQ). La célula endotelial en reposo no expresa antígenos de la clase II. Hay evidencia que la célula endotelial pueda actuar como un presentador de antígeno y pueda además ser capaz de fagocitar 5. El complejo mayor de histocompatibilidad no es igual en todo el sistema vascular lo que indica la variabilidad antigénica tejido a tejido, por ejemplo en la vena de cordón umbilical no se expresa el HLA-DR y en los glomérulos capilares esta expresión es débil, mientras que en el resto de arteriolas, capilares, vénulas y sinusoides la expresión es completa 5.
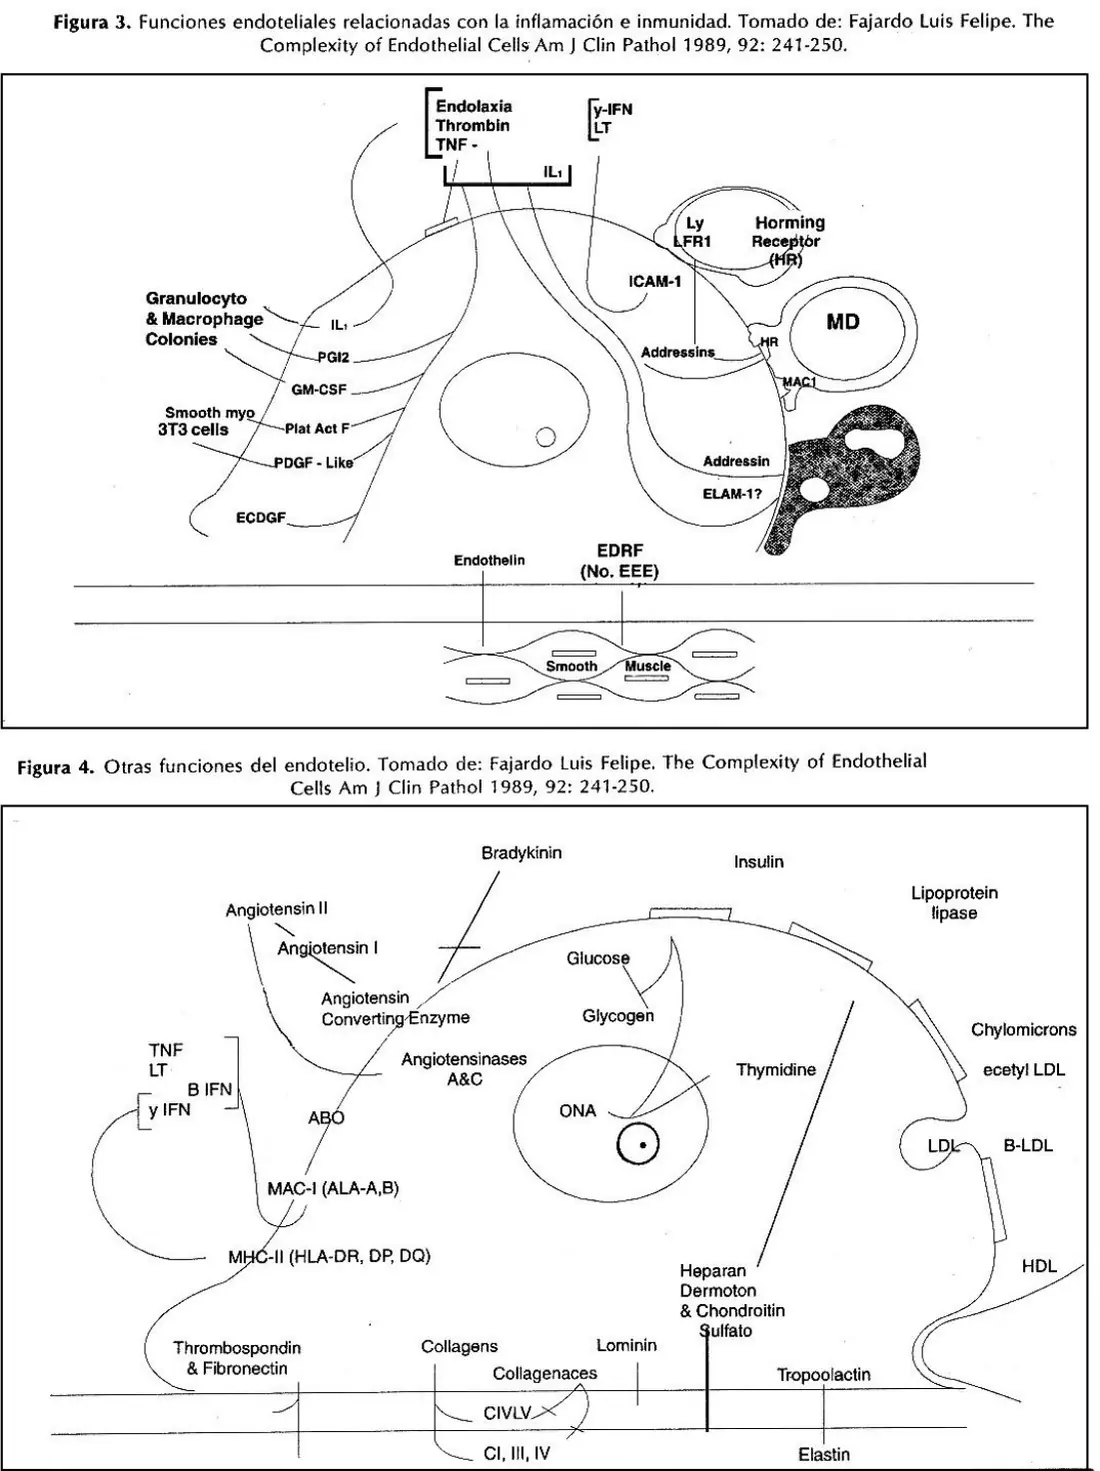
Un paso importante en la respuesta inflamatoria es la adhesión de los leucocitos al endotelio que no sólo es regulada por fuerzas físicas como las cargas de superficie sino por receptores específicos de la membrana, y se estimula por la interleukina 1 y factor de necrosis tumoral alfa. Se han descrito otras sustancias que median la unión con la célula endotelial como lo son, el ICAM 1 que es una molécula que une fibroblastos, linfocitos y células endoteliales activadas e in vitro ha demostrado servir como receptor de granulocitos. Además proteínas de linfocitos como LFA 1 y de macrófagos y granulocitos como el MAC 1 pueden tener papel de ligandinas con los receptores endoteliales (Butcher EC, 1988) Las citokinas y otros compuestos circulantes como la trombina y endotoxinas inducen la síntesis de sustancias que envuelven la respuesta inmune entre otras la prostaciclina, factor estimulador de colonias granulocitomonocito, factor activador de plaquetas, factor de crecimiento derivado del endotelio, sustancias similares a los factores de crecimiento derivado de las plaquetas que unen células T3 con miocitos lisos. La interleukina pueden también ser producida por las células endoteliales introducidas por endotoxinas, trombina, factor de necrosis tumoral alfa, linfotoxina y por la misma interleukina 1. Ver figuras 3 y 4.
6. La síntesis de componentes estromales y de la membrana basal: Principalmente la síntesis de colágeno del tipo IV y V, laminina, elastina, mucopolisacáridos (heparán, dermatán y condroitín sulfato) fibronectina trombospondina, etc. Los constituyentes de la matriz extracelular varían de acuerdo con el sitio donde la célula de encuentre. Las células endoteliales estimadas contienen y liberan colagenazas capaces de digerir cualquier tipo de colágeno. Estas funciones también son esenciales en la angiogénesis5. Ver figura 4.
III Principales Metabolitos De La Célula Endotelial
1. Prostaciclina: La célula endotelial metaboliza el ácido araquidónico en prostaciclina y prostaglandina E2, y pequeñas cantidades de tromboxano A2. La prostaciclina, principal vasodilatador del endotelio fue descubierta en 1976 por el grupo de Moncada. Además de la función ya mencionada es antiagregante plaquetario por medio de la activación de la adenilatociclasa, para producir AMPc intracelular 1,7. La secreción ocurre espontáneamente y en respuesta a fuerzas de corte. ATP, bradikininas, histamina (receptor H1), trombina, factor de crecimiento derivado de las plaquetas, serotonina y nucleótidos de adenosina 1,7. La producción es iniciada por la enzima fosfolipasa A2 que actúa sobre la membrana fosfolipídica y liberando ácido araquidónico que bajo la influencia de la enzima ciclooxigenasa produce endoperóxidos de prostaglandinas y mediante la prostaciclina sintetasa se obtienen prostaciclina. (Ver figura 5).
Una gran variedad de drogas son capaces de estimular o inhibir la producción de esta prostaglandina, entre las primeras encontramos antagonistas de calcio, captopril, dipiridamol, agentes diuréticos, nitratos y estreptokinasa, y en el segundo grupo encontramos glucocorticoides, aspirina, y lipoperóxidos1. Los principales precursores del ácido araquidónico son los eicosanoides que se obtienen de la carne animal y de la elongación del ácido linoléico de la carne animal y de la elongación del ácido linoléico en vegetales. Tanto el ácido araquidónico como los eicosapentaenoicos son sustratos de la enzima ciclooxigenasa y producen prostaglandina 13 con acción semejante a la prostaciclina para prevenir la agresión plaquetaria y tromboxano A3 menos activo que el tromboxano A2 en causar agresiones plaquetaria. Estas observaciones han hecho que se plantee el consumo de aceite de pescado como protector en ciertas patologías como la enfermedad cardiaca, hay varios trabajos que demuestran que la ingesta de este tipo de grasas disminuye el riesgo de ataque cardíacos.
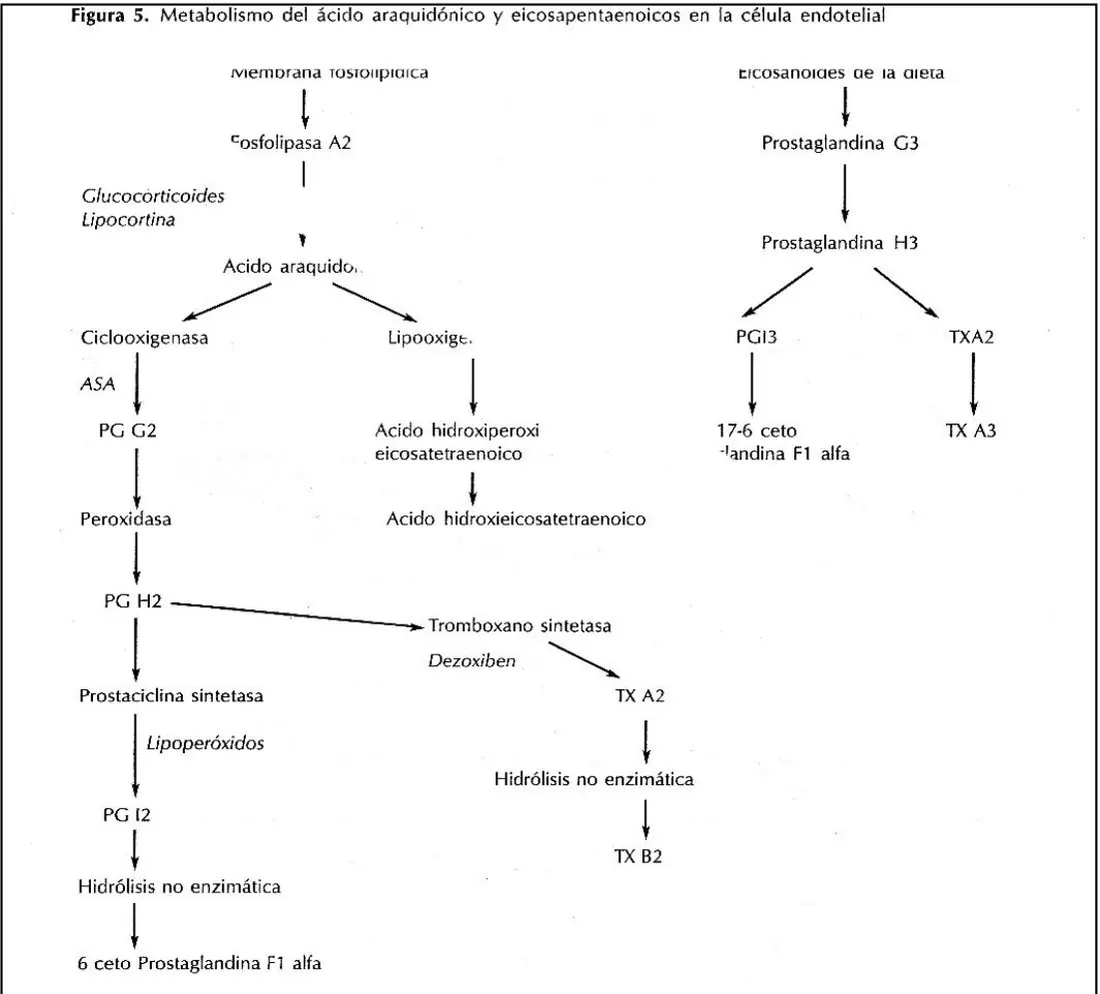
La función de la prostaciclina es local causando relación del músculo subyacente y previniendo la agregación plaquetaria. Además aumenta la actividad de enzimas que metabolizan los ésteres de colesterol e la célula muscular lisa, inhibe la acumulación de ésteres de colesterol por los macrófagos y previene la liberación de factores de crecimiento que causan engrosamiento de la pared vascular. La capacidad del endotelio para generar prostaciclina disminuye con la edad, en diabetes mellitus y en ateroesclerosis1.
2. Factor relajante derivado del endotelio
Furchgott y Zawadzki en 1980 descubrieron que la estimación de receptores muscarínicos en la célula endotelial provoca la liberación de una sustancia que ellos denominaron factor relajante del endotelio. Trabajos posteriores concluyeron que este factor era el óxido nítrico.
No se conoce exactamente su metabolismo pero viene de la L-arginina, necesita nicotiamida adenina dinucleótido fosfato como cofactor, y mediante la enzima óxido nítrico sistetasa se produce este factor. Se conocen varias isoformas de la enzima, las cuales se dividen en dos grupos, inducibles y constitutivas. Las inducibles, se encuentran en macrófagos y hepatocitos, están ausentes en las células hasta que por acción de citocinas o factores de crecimiento se expresa. Las constitutivas, siempre están presentes y son activadas vía calmodulina- calcio, se encuentran en las células del endotelio y neuronas. La célula endotelial tiene mecanismos para mantener concentraciones de arginina libre a partir de generación intracelular desde la L- citrulina. La síntesis del óxido nítrico varía de una célula a otra; en los macrófagos por ejemplo el óxido nítrico se produce a partir del nitrógeno de guanidino de L-arginina y usando como factor la tetrahidrobiopterina. Ver figura 6
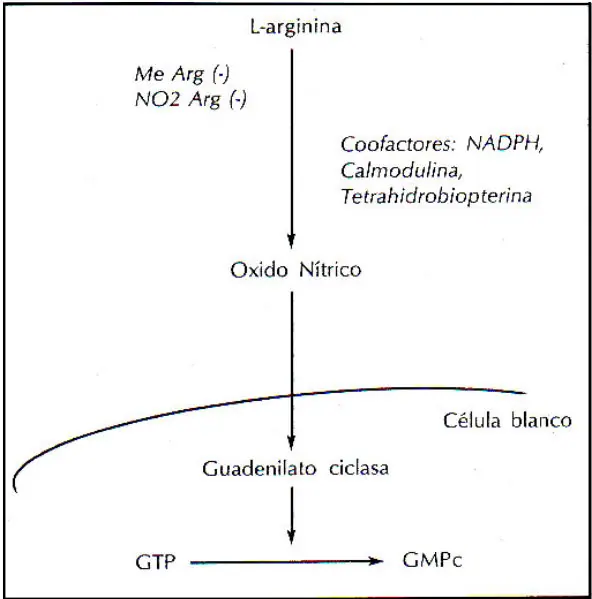
La liberación ocurre de manera espontánea y se acelera por fuerzas de corte, acetil colina, ADP, ATP bradikinina, histamina, 5 hidroxitriptamina, factor activador de plaquetas, sustancias P, trombina y calcio. El óxido nítrico es inactivado por la hemoglobina y aniones superóxidos, la inhibición por la hemoglobina hace que esta sustancia actúe de manera local y explicaría el por qué en la hemorragia subaracnoidea se presenta vasoconstricción1, 14. El óxido nítrico produce relación mediante la formación de GMPc; inhibe la agregación plaquetaria actuando de manera sinérgica con la prostaciclina, se ha descrito una acción antriproliferativa que puede prevenir la hipertrofia del músculo liso durante el desarrollo de la ateroesclerosis. La disminución del óxido nítrico se asocia a la patogénesis de diferentes patologías como hipertensión, ateroesclerosis y diabetes mellitus1.
3. Endotelina
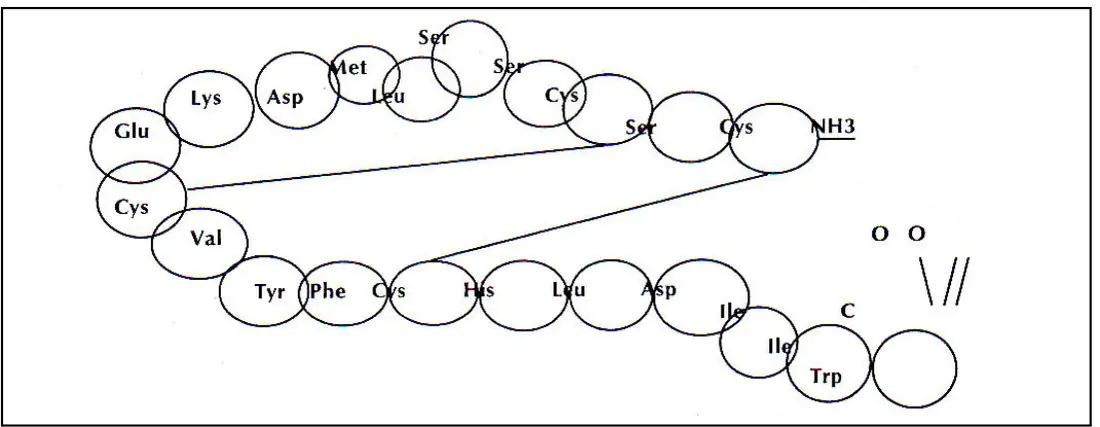
En 1988 Yanagisawa y col descubrieron un péptido de 21 aminoácidos que contenía dos puentes de disulfuro y que tiene una forma cónica. Se han descrito cuatro isótopos, la endotelina 1 (del endotelio humano y porcino), endotelina 2 y 3 (formadas por el endotelio de las ratas) y endotelina tiene una secuencia homóloga a la safarotoxina, veneno de una serpiente de origen egipcio, que mata a su víctima por espasmo de las coronarias por dos mecanismos; el del mismo veneno activado y el otro por ocupación de los receptores de endotelina en la vasculatura coronaria1, 8. Las estructura de la endotelina se muestra a continuación. Fig. 7. La endotelina es un vasoconstrictor 10 veces más potente que la angiotensina II. La célula del endotelio renal es más sensible que otras células endoteliales del organismo a la acción de la endotelina, como resultado aumenta la resistencia vascular y se produce contracción de la célula mesangian reduciendo así la tasa de filtración glomerular y el volumen urinario. Observaciones in vitro demuestran además una reducción en la liberación de renina. El mecanismo de acción de la endotelina se explica por su unión a receptores específicos de membrana, se han descrito dos clases de receptores, el tipo A, produce vasoconstricción, broncoconstricción transitoria y agregación plaquetaria. El complejo endotelina-receptor activa la fosfolipasa C con liberación de fosfatos de inositol y diacilglicerol; elevación de los niveles de calcio (que no es inhibida por agentes bloqueadores de canales de calcio), que activaría la proteinkinasa C, generando una retroalimentación negativa sobre los niveles de calcio aumentados o disminuye el aumento de calcio dependiente de la endotelina; esto se debe a fosforilación de la fosfolipasa C, activación de las bombas de calcio que entran calcio del citosol o estimulación de la fosfatasa que degrada inositol1,8. También se describe una acción mitógena demostrada en las células musculares lisas cardiovasculares, fibroblastos y células mesangiales, se cree que la activación de las bombas Na/H alcalinizan el pH intracelular produciendo factores de crecimiento celular1, 8-10. Además, se ha observado que la endotelina induce la proliferación de células musculares lisas vasculares a través de la estimulación de la síntesis de ADN y expresión de ARNm para protooncogenes myc-c y c-fos, en células mesangiales y fibroblastos, y actúa sinérgicamente con factor de crecimiento epidérmico, y el factor transformador de crecimiento alfa. Esto puede explicar la proliferación muscular en un epitelio lesionado sugiriendo un papel importante en el origen de las placas ateromatosas10.
Varios estudios han demostrado la producción de eicosanoides a través de estímulo de la endotelina, especialmente prostaglandina 12 y E2, produciendo una regulación negativa para contrarrestar el efecto vasoconstrictor de la endotelina mediante el aumento del AMPc, activación de la proteína kinasa A con la consecuencia relajación celular y reducción de la respuesta mitogénica 8, 10, 16. La síntesis de endotelina se inicia en la producción de preproendotelina, molécula que contiene 200 aminoácidos y es clivada por enzima endopeptidasas en preendotelina que tiene 38 ó 39 aminoácidos; luego por acción de la enzima convertidora de endotelina (metaloproteasa unida a la membrana) se produce endotelina 1 de 21 aminoácido. Se ha observado sitios específicos de mayor síntesis de endotelina como son: endotelio vascular, sistema nervioso central, epitelio bronquial e intestinal, placenta, células mesangiales glomerulares8-11. La síntesis es estimulada por diferentes mecanismos entre los cuales se cuenta, mecánicos: stress quirúrgico, presión, hipoxia hormonal, angiotensina, vasopresina, epinefrina, glucocorticoides (estimulando a nivel del músculo liso); Autacoides: tromboxano A2, trombina, factor transformador de crecimiento beta; otros: calcio, endotoxina y ciclosporina8,11,15. El catabolismo se lleva a cabo en el hígado, pulmón el riñón, por medio de una baja en la regulación de los receptores que provoca la no internalización del complejo y se produce degradación por medio de la enzima deamidasa a nivel del triptofano21, 16. Se ha mapeado en el organismo los receptores de endotelina hallándose en: riñón: médula glomerular e interna; pulmón: bronquio; corazón: articular coronarias, aurículas y ventrículos, intestino: mucosa y músculo liso; glándulas adrenales: mayor en la zona glomerular que en la medular; cerebro: generalizado, ojos, iris, coroides, retina y capa córnea endotelial; general; la mayoría de los músculos lisos vasculares8,10. En muchos tejidos la endotelina se une en sitios cercanos a su producción actuando de manera paracrina en las células musculares lisas, pericitos y fibroblastos. En resumen las acciones de la endotelina se pueden agrupar en: renal: aumenta la resistencia vascular, disminuye el flujo sanguíneo renal y la tasa de filtración glomerular, disminuye el coeficiente de ultrafiltración glomerular, aumenta reabsorción de sodio, cardiovascular: respuesta depresora trasitoria, respuesta presora prolongada, vasoconstricción coronaria, efecto inotrópico positivo; endocrino: aumenta la secreción de péptido atrial natriurético, renina plasmática y catecolaminas, y aldosterona8, 11-13. A nivel del sistema reproductivo se han observado concentraciones crecientes de endotelina en el embarazo hasta el último trimestre previo al parto volviendo a niveles normales a los pocos días. El útero a nivel del endometrio produce endotelina, no así en el miometrio; la oxitocina y la vasopresina arginina estimulan su liberación de otra manera el 17 beta estradiol estimula la densidad de los receptores de endotelina en el miometrio, lo que sucede en presencia de progesterona. También se ha encontrado abundante endotelina 1 en el líquido folicular, probablemente producido por las células de la granulosa. El tratamiento con gonadotrofina coriónica estimula la producción de endotelina a nivel del cuerpo lúteo.
Se ha demostrado que bajas dosis de endotelina suprimen la acumulación de LH y niveles de AMPc en células de granulosa porcina, sugiriendo prevención de una luteinización en estas células. Se ha insinuado una regulación paracrina de la contracción miometrial por producción indirecta de hormonas esteroides en el ovario y la regulación de los receptores de endotelina en el miometrio controlada por hormonas hipofisiarias (no sólo oxitocina y vasopresina)11. La endotelina también es producida por las células amnióticas. La concentración de ésta en el líquido amniótico, en la arteria y vena umbilical es muy alta al finalizar la gestación (mayor que la del plasma materno), sugiriendo una posible acción en el cierre de la arteria umbilical luego del nacimiento y tal vez del ductus arterioso. Además, la endotelina producida a nivel del útero grávido regula el flujo útero placentario, desde las pequeñas arterias intramiometriales que son muy sensibles a la endotelina11. En el sistema hipotálamo-hipofisiario la endotelina es un modulador local de la secreción de prolactina, gonadotropinas, hormona de crecimiento y hormona estimuladora de tirotropina. La hormona paratiroidea es regulada por la endotelina en su acción osteoclástica y osteoblástica11.
4. Factores de crecimiento y proteínas
- Factor de von Willebrand: es una proteína sintetizada por la célula endotelial de 250 KD, que luego es clivada en 225 KD y procesada posteriormente hasta formas de 20 mili Da se almacena en los cuerpos de Weibel-Palade. El mecanismo por el cual este factor adhiere plaquetas no está bien entendido. Durante la agregación plaquetaria se cree que su función sea bivalente, es decir, que de un lado se une a plaquetas y del otro a proteínas subendoteliales. El factor de von Willebrand se une al factor VIII circulante estabilizando la actividad de este último. La secreación espontánea del factor de von Willebrand es dependiente de la síntesis de proteínas como fibronectina y trombospondina, pero la secreción activa es mediada por elevación del calcio intracelular, trombina, histamina (receptor H1), epinefrina, endotoxina bacterianas, interleukina 1 y plasmina 5,7. - Activadores e inhibidores del plasminógeno: producidos por las células endoteliales, el factor activador tanto el tipo urokinasa como el tisular son secretados por el estímulo de histamina, trombina, endotelio lesionado, oclusión venosa y durante el ejercicio ser inhibidores por interleukina 1 y factor de necrosis tumoral. La activación del plasminógeno puede ocurrir por tres vías: exógena a través de activadores como estreptokinasa, intrínseca por el sistema de contracto (por ejemplo, calicreína) y extrínseca por actividades tisulares como urokinasa o factor tisular. Su función es catalizar la conversación del plasminógeno en plasmina, potente proteasa sérica que actúa favoreciendo la fibrinólisis4-5,7.
La célula endotelial también produce un inhibidor del activador del plasminógeno que se relaciona inmunológica y bioquímicamente con el encontrado en las plaquetas, suero y plasma; su síntesis es estimulada por interleukina 1, factor de necrosis tumoral y endotoxinas bacterianas. Come estos dos factores son producidos por la célula endotelial juegan un papel importante en la regulación del sistema hemostático, siendo el inhibidor del factor activador tisular el más importante en el control de la actividad fibrinolítica4-5, 7. - Factores de crecimiento: la célula endotelial secreta varios péptidos mitógenos para el músculo liso vascular como son el factor de crecimiento derivado de las plaquetas A y el tipo B. Su secreción es estimulado por la trombina (que causa aumento de calcio intracelular), endotoxina bacterianas, interlukina 1, factor transformador de crecimiento beta y factor de necrosis tumoral. Además las células de la microvasculatura secretan factor estimulador de colonias hematopoyéticas produciendo estad células por diferentes vías. Actualmente uno de los factores estudiados, es el factor de crecimiento endotelial vascular conocido anteriormente como el factor de permeabilidad vascular, el cual es un potente mitógeno endotelial in vitro, mediador de permeabilidad y factor de crecimiento angiogénico in vitro. Es una glicoproteína homodimérica que se encuentra en 4 isoformas, dos receptores han sido identificados en la célula el KDR y flt 1; ambos tirosina quinasas que autofosforilan en respuesta al estímulo18. Este factor parece estar relacionado con la angiogénesis secundaria a la hipoxia que ocurre durante la cicatrización, retinopatía proleferativa, revascularización de áreas isquémicas y progresiones tumorales. Brogi y col, en experimentos in vitro, muestran que en los tejidos isquémicos pueden liberarse o producirse un factor soluble capaz de regular positivamente la expresión de receptores del factor de crecimiento vascular endotelial promoviendo la neovascularización local.18. Este “factor soluble” presente en medios condicionados hipóxicos pueden modular la unión del factor de crecimiento vascular endotelial a las células endoteliales, se proponen varias teorías como son: * El factor es capaz de aumentar la expresión de receptores DKR. *Baja regulación en la inhibición de expresión de receptores. *Liberación de un factor capaz de bloquear un inhibidor del receptor producido normalmente por las células endoteliales18. Estos estudios han demostrado que hay mecanismos paracrinos que estimulan por la hipopxia pueden inducir angiogénesis.
Iv “endotelio y estrógenos”
Diferentes mecanismo se han propuesto para explicar el efecto cardioprotector de los estrógenos, estimándose que el 25-50% se ejercería sobre la parte lipídica (HDL/LDL) y que el otro 50-75% estaría relacionado con la pared vascular (Vasodilatación, antioxidante, factores de coagulación, etc).
El efecto cardioprotector de los Estrógenos (E)/ Progesterona está modulando por tres mecanismo principales. 1. Hepático sobre las lipoproteínas (producción y degradación). 2.Factores de coagulación (equilibrio entre la coagulación y la fibrinólisis., y 3. Pared vascular a nivel endotelial, muscular y sistema nervioso autónomo19. Tabla 1.
Metabolismo Pared Vascular Efecto cardiovascular
>Colesterol HDL <Endotelina-1 <Presión sanguínea >HDL2 Apo A Bloqueo canales Ca+ <Colesterol LDL >Oxido Nitrico >Flujo sanguíneo <Apo B/E >PGE2 <LDL oxidado >Prostaciclina <Resistencia vascular Arteriosclerosis >Leucotrienos <Tromboxano A2 <Resistencia insulina <
Arteriosclerosis <Angiotensina II >Fibrinólisis >Factor activador de las plaquetas >F. Anticoagulantes <Factores de coagulación
a- Metabolismo lipídico
Las lipoproteínas se clasifican de acuerdo con su diámetro y peso encontrándose en orden ascendente quilomicrones (2000-5000 A, las de muy baja densidad (VLDL) 500 -800 A, de densidad (LDL) 200 A y de altas densidad (HDL) 80 A. Otros componentes son las Apoliproteínas que se encuentran en la superficie de las lipoproteínas, con múltiples funciones en las que se destacan como cofactores de enzimas metabolizantes de lípidos o receptores de reconocimiento en la superficie celular. La cascada del metabolismo lipoproteico tiene dos orígenes, uno exógeno y otro endógeno. Exógenamente la grasa proveniente de la dieta y el Colesterol es emulsionado por los ácidos biliares y absorbido en el intestino delgado en forma de quilomiocrones. Estos son secretados al conducto linfático donde son metabolizados por Lipoproteín lipasa (LPL) formando ácidos grasos libres que son captados por las células. Los quilomicrones “remanentes” son retirados” son retirados de la circulación por receptores hepáticos llamados receptores relacionado con la LDL. Endógenamente el colesterol producido en el hígado obedece a 17 pasos enzimáticos donde por acción de la 3-hidroxi-3-metilglutaril coenzima A (HMG-CoA) forma ácido mevalónico por acción del a HMGA-CoA reductasa. El colesterol total (CT), triglicéridos (TG), Fosfolípidos y apoliproteínas producidas en el hepatocito son llevados a la circulación en paquetes de VLDL, los cuales son estimulados por carbohidratos, grasas, alcohol y enfermedades como la diabetes mellitus. Por un mecanismo desconocido los andrógenos y agentes progesteracionales disminuyen la VLSL. La hidrólisis de la VLDL se lleva a cabo por la LPL formando ácidos grasos libres y IDL. Estos a su vez son captados en el hepatocito por receptores de Apolipoproteínas B y E o por acción de la hepático triglicérido lipasa (HTGL) para formar LDL20.
En general podemos decir que los estrógenos tienen un efecto favorable sobre las lipoproteínas y los progestágenos un efecto contrario. La dosis utilizada en la terapia hormonal de reemplazo (THR) no ha demostrado su efecto negativo. Los estrógenos aumentan los receptores de lipoproteínas B/ E, la progesterona promueven la síntesis y secreción de Apoproteína A, HDL y menor producción de las LDL. Por otra parte disminuyen el efecto de la LPL a nivel del adiposito con la consiguiente y VLDL así como una menor actividad de la HTGL. Los progestágenos por el contrario disminuyen la secreación de VLDL y sus remanentes, los receptores para LDL, aumento de la actividad de la HTGL con la consiguiente disminución de TG, HDL2 e incremento de las LDL21. Cambios favorables en las diferentes fracciones de lípidos han sido demostrados en estudios de observación y clínicos con la THR. Elevación en las lipoproteínas de alta densidad de las lipoproteína A1 la disminución de las lipoproteínas de baja densidad (LDL) LDL-C y apoproteínas B 22. La HDL es un predictor negativo de enfermedad coronaria en mujeres y el beneficio cardiovascular está en parte mediado por el aumento de esta lipoproteína. Los niveles de lípidos y lipoproteínas son unos buenos predictores en el desarrollo de la arterioesclerosis cardiovascular en mujeres postmenopáusicas. Diferentes factores contribuyen en los que se incluyen la edad, dieta, obesidad, genéticos y cambios hormonales. Estudios tanto longitudinales como cross-sectional han demostrado que los niveles de colesterol, lipoproteínas de baja densidad (LDL) y triglicéridos se aumentan después de la menopausia. Una notable reducción de la enfermedad coronaria está asociada a la terapia estrogénica de reemplazo, en parte debida al aumento de las HDL. Sin embargo, estudios experimentales demuestran que el efecto benéfico deriva de la acción sobre la pared arterial y la placa arterioesclerótica, la cual no está relacionada con los cambios de las lipoproteínas a nivel plasmático5-6. Es posible que otros efectos metabólicos de la terapia hormonal de sustitución, tal como reducción en la Lp (a) o modificaciones en las subfracciones HDL o LDL, pueden contribuir al efecto benéfico sobre la enfermedad coronaria. Hasta el momento nos e ha podido demostrar que la terapia con progestinas pueden disminuir los efectos benéficos de los estrógenos. La oxidación en los lípidos a la pared arterial parece ser un factor importante en la proliferación celular que lleva a una alteración plaquetaria y la placa arteriosclerótica25. Recientemente otra lipoproteína Lp(a se ha reconocido como un marcador de riesgo coronario en estudios epidemiológicos. Las HDL contienen proteínas como la apo Al derivados del intestino y del hígado, y ciertas subpoblaciones de Apoya, apoC y apoB. La enzima lecitin - colesterol - aciltransferasa (CLAT) activada por la apoya, convierte las partículas de colesterol no esterificado en esterificado y subpartículas de HL2 y Hl3. La acción principal de estas lipoproteínas son:
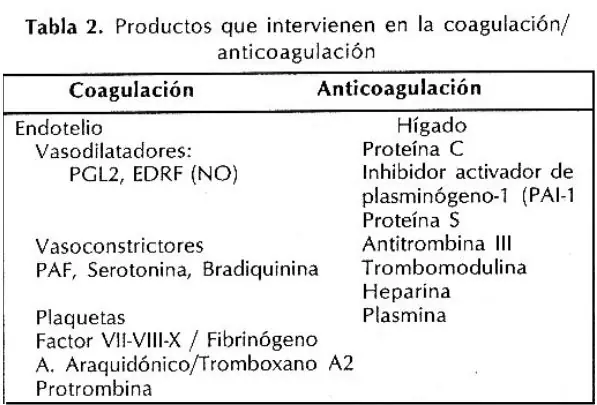
1.Por vía enzimática el intercambio de los depósitos de lipoproteínas hacia triglicéridos. 2.Promover el transporte inverso del colesterol. 3. Eficacia en la depuración de los triglicéridos. 4. Disminución de las preoxidasas lipídicas. 5. Aumento de las Apol. La terapia estrogénica ha demostrado un aumento en el promedio de producción de triglicéridos y VLDL apoB100, en primates se ha demostrado un aumento de Apol y Apoll. Altas dosis de etinil estradiol en mujeres postmenopáusicas presentan un incremento en las HDL ApoAl 8, por otra parte el tratamiento con estrógenos resulta en un aumento en la actividad de la lipasa hepática disminuyendo la depuración fraccional de las HDL. Clínicamente se ha podido demostrar un aumento de triglicéridos, VLDL dosis dependiente, HDL y específicamente de HDL2, disminución de las LDL, su efecto sobre las lipoproteínas es mayor por vía oral que por vía sistémica. En relación con los progestágenos naturales no se han encontrado cambios significativos en las lipoproteínas plasmáticas. Las progestinas sintéticas de origen androgénico aumentan la actividad de la lipasa hepática reduciendo los niveles de las HDL2, disminuyen los triglicéridos y por un mecanismo poco entendido modifica la resistencia a la insulina incrementando la VLDL, reduciendo las HDL colesterol 9. Clínicamente el agregar una progestina muestra incremento variable de los tiglicéridos y de las VLDL, dependiendo de su actividad androgénica, los derivados C21 hidroxiprogesterona son menos activos que los derivados de los 19 Nortestosterona como la noretindrona y levonorgestrel. Las modificaciones sobre las LDL son mínimas y recientemente se ha descrito que al agregar el acetato de medroxiprogesterona a la terapia estrogénica en forma continua, ha habido un aumento de las HDL 23. En general no se ha podido demostrar modificaciones significativas en los lípidos al agregar un progestágeno. La progesterona micronisada tiene un efecto más favorable que el acetato de medroxiprogesterona (MPA) en la preservación de las HDL y tanto el acetato de ciproterona (CPA) como la norestisterona (NETA) tampoco modifican los niveles de la HDL 29. Las otras progestinas androgénicas como el norgestrel y la noretisterona reducen el efecto benéfico sobre las HDL. Todos los estrógenos a nivel oral o transdérmico o percutános disminuyen la LDL. Algunos estudios han encontrado elevación de los triglicéridos recomendándose en pacientes hipertrigliceridémicas la vía transdérmica dado que le 17b-estradiol mejora la eliminación postprandial de las lipoproteínas “remanentes” potencialmente aterogénicas derivadas de la hidroxilación de triglicéridos y los quilomicrones. En un estudio comparativo en nuestro medio confirmó el efecto benéfico de la THR sobre las HDL y la disminución de las LDL30. b- Efectos sobre los mecanismos de coagulación. El mecanismo sobre los mecanismos de coagulación en un estado complejo donde intervienen factores procoagulantes y anticoagulantes. Existen además una serie de sustancias producidas en el Endotelio, las Plaquetas y el Hígado que mantienen este equilibrio. Tabla 2.
- cascada de la coagulación
El endotelio es una barrera semipermeable entre la sangre y las capas profundas de la pared vascular que por un lado mantiene la hemostasis y por el otro el tono. El sintetiza vasodilatadores como la Prostaciclina (PGL2) y el factor relajante derivado del endotelio (EDRF) u óxido nítrico y sustancias vasoconstrictoras como endotelina y el factor activador de las plaquetas (PAF). El endotelio inactiva otras sustancias vasoactivas como la bradiquina y serotonina. Las plaquetas circulan inactivas en el torrente circulatorio, una vez producido una pequeña lesión en el endotelio se adhieren y desencadena una serie de reacciones adherenciales: a) Activa el mecanismo de cascada de la coagulación en su fracción intrínseca (XII, XI, VII). b) Estimula el factor activador de las plaquetas aumentando la agregación y adhesividad formando el coágulo. c) La plaqueta degranulada expone receptores para el Factor VIII V y P-selectina produciendo una respuesta inflamatoria y activando la cascada extrínseca de la coagulación. d) La agregación plaquetaria aumenta la sensibilidad a los receptores de superficie de proteínas adhesivas como el fibrinógeno. e) La plaqueta libera ácido araquidónico que es metabolizado a Tromboxano A2. Durante la menopausia hay un aumento de los factores pro-coagulantes elevándose los niveles de factor VII, VIII y fibrinógeno plasmático. De los factores anticoagulantes hay una elevación tanto del tejido activador del plasminógeno 1 (PAI-1), sustancias relacionadas con la fibrinólis. Recientes estudios demuestran que en mujeres postmenopáusicas que reciben terapia de reemplazo a base de estrógenos, el PAI-1 se encuentra bajo31. No hay evidencia de cambios en la generación o degradación de fibrina ni de trombina atribuidos a la menopausia. Esta terapia por lo demás ha demostrado un efecto beneficioso sobre el balance coagulación/fibrinólisis induciendo actividad fibrinolítica sin afectar la coagulación.
- equilibrio entre la coagulación y fibrinólisis
La trombina tiene un efecto anticoagulante local, al conformar un complejo con la trombomodulina sobre la superficie endotelial, inhibe el coágulo sanguíneo por activación de la proteína C. La proteína C (proteína k dependiente), inicia la fibrinólisis por activación del plasminógeno y neutralizando un inhibidos activador del plasminógeno (PAI-1).
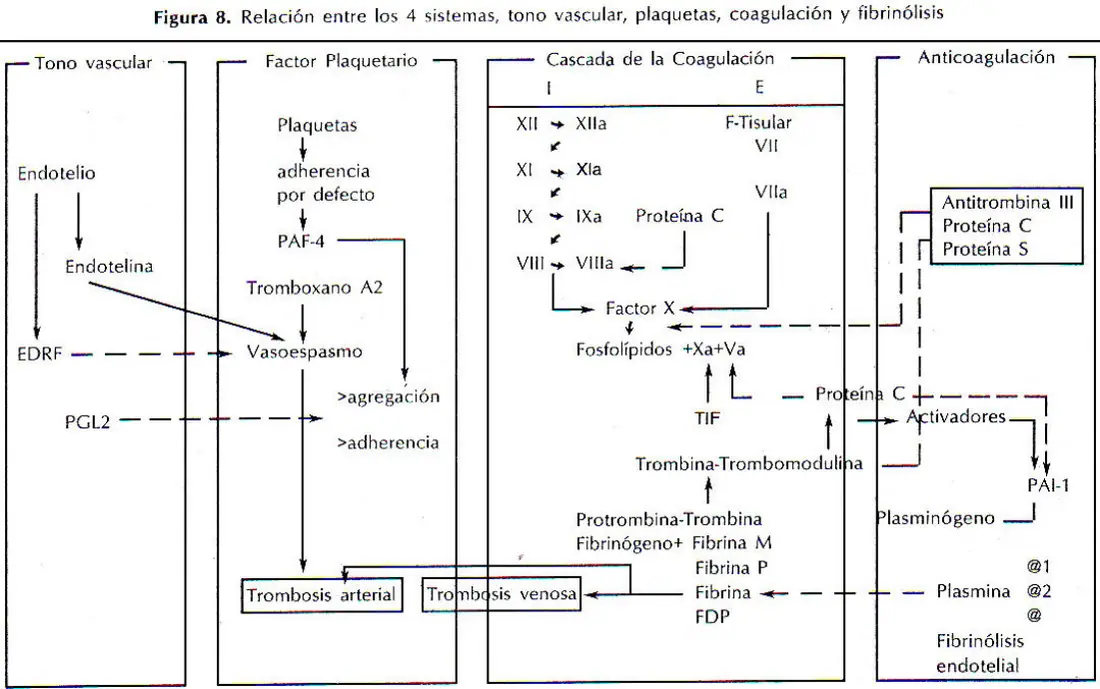
Las antitrombinas son inhibidores de la trombina y otras proteasas de la coagulación. La Antitrombina III es el más importante y posiblemente el causante del 50% de la fluidez natural de la sangre. La acción de la antitrombina III es catalizada por la heparina y por otras enzimas de la cascada de la coagulación como los factores Xa, XII, XI y X. Una deficiencia de antitrombina III se encuentra asociada a un aumento de trombosis. La trombina tiene un efecto anticoagulante local, al conformar un complejo con la trombomodulina sobre la superficie endotelial, inhibe el coágulo sanguíneo por activación de la proteína C. La proteína K dependiente), inicial la fibrinólisis por activación del plasminógeno y neutralizando un inhibidor del plasminógeno (PAI-1)
- formación de fibrina y fibrinólisis
La introducción de la terapia a base de t-PA (tejido activador del plasminógeno) en la práctica clínica, ha puesto de presente la importancia de la fibrinólisis en el mantenimiento y función de la pared arterial. La formación de fibrina es regulada por un proceso enzimático de degradación que convierte la fibrina en fibrinógeno por acción de la plasmina. La plasmina está formada a partir de plasminógeno una globulina-b sintetizada por el hígado. La actividad de la plasmina está determinada por activadores o inhibidores del plasminógeno o inhibidores de la plasmina. La fibrinólisis es iniciada por el factor XIIA o uroquinasa activadora de plasminógeno (vía intríseca) o por un activador del plasminógeno (t-PA) vía intrínseca. Los estrógenos disminuyen una glicoproteína rica en histidina y puede aumentar la fibrinólisis. Las progestinas están asociadas con una aumento en la actividad del plasminógeno. Clínicamente como marcadores de trombosis se pueden utilizar el fibrinógeno plasmático, el tiempo de protrombina (indirectamente mide el factor VII) y el PAI-1. Recientemente niveles elevados de los fragmentos 1.2 (derivan de la conversión de protrombina o trombina). El PTT es de poco valor. El fibrinopéptido A y B así como varios productos de degradación del fibrinógeno, cambian en respuesta a la terapia hormonal y pueden medir indirectamente la aceleración de la coagulación. La dosificación de proteína C, S y posible a-antiplasmina, miden la acción de la Antitrombina III, en casos de deficiencia de esta proteínas puede ser útil para prevención de la trombosis, pero no informa sobre el riesgo de la inapropiada formación del trombo 32. Tabla 3. La lesión del endotelio lleva a un acumulo de macrófagos y lípidos sobre la denudación epitelial. Los macrófagos y lípidos sobre la denudación epitelial. Los macrófagos inician cambios sobre la íntima con adherencia de plaquetas y varios factores de crecimiento. La resultante es la proliferación de músculos liso, hipertrofia, migración y formación de células en espuma características de la placa ateroesclerótica. Durante la infancia y la adolescencia esas placas pueden revertir pero después de los 30 años las placas ricas en lípidos se convierten en una capa fibrótica con áreas focales de microtrombos y restos de productos derivados de la fibrina. Como medida profiláctica la baja dosis de aspirina es efectiva para prevenir la trombosis coronaria por inhibición plaquetaria y evitar la microtrombosis 49.
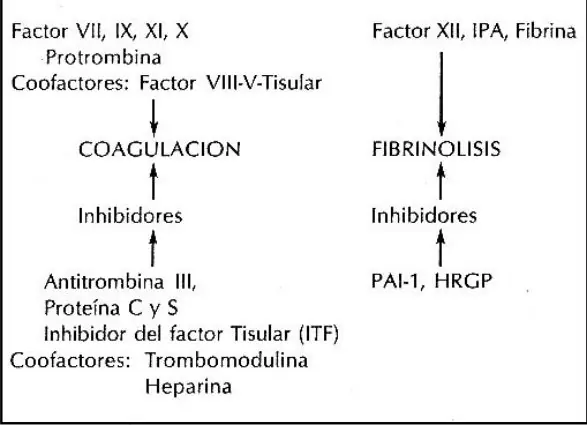
La Apoliproteína (a) Lp(a) es una glicoproteína estructuralmente similar al plasminófeno. Absorbida por los macrófagos en la ínfima de las arterias eventualmente degrada las células en espuma, interfiere en la generación de plasmina, la lisis del coágulo y la formación plaquetaria. Algunos estudios han reportado que los estrógenos exógenos han disminuido hasta 50% de la Lp(a), otros por el contrario no han encontrado modificaciones. La progestinas por el contrario aumenta el plasminógeno plasmático. Los estrógenos en resumen protegen la íntima por inhibición de la Lp (a) y formación de células en espuma, inhibición de los receptores endoteliales para el plasminógeno (efecto de fibrinólisis endotelial mediado por la administración de progestágenos).
- efectos de la thr y trombosis
Los estrógenos orales inducen un incremento en los factores VII, X, IX y II. La vía transdérmica tiene escasa acción a nivel hepático , se recomienda en los casos cuando la actividad procoagulante está incrementada como en postcirugía. Los estrógenos conjugados incrementan la actividad del plasminógeno. El etinil estradiol incrementa los factores II-VI-X y VIIc, debe evitarse en pacientes con factores de riesgo de trombosis. La historia de la terapia hormonal y trombosis deberá rescribirse pues la terapia hormonal de sustitución esta balanceada por anticoagulación y aumento de la fibronólisis. El autor cree que las progestinas aumentan la fibrinólisis pudiéndose agregar 1 mg Noretindrona por 15 días cada mes o 0.35 mg/día en terapia continua. Baja dosis de aspirina 60- 70 g cada tercer día mantiene un efecto positivo sobre la relación prostaciclina 12/Tromboxano A2. Debe evitarse el cigarrillo y ejercicio extenuante porque induce grados variables de hipercoagulabilidad y aumento de trombina. El ejercicio moderado tiene un efecto anticoagulante y una acción sinérgica al aumentar la actividad fibrinolítica. Se contraindica en los casos de trombosis coronaria o ACV reciente.
- resistencia a la insulina.
La insulina es una proteína compuesta de 51 aminoácidos (a.a.), sintetizada en el retículo endoplásmico de las células b del páncreas como proinsulina 33. a) Los principales factores que la estimulan incluye el aumento de azúcar, estímulo vagal, sufonilureas, aumento de los cuerpos cetónicos, disminución de la hormona de crecimiento, el glocagón, l la gastrina, pancrecimina, colecistoquinina y la hiponatremia. La inhiben el estrés o el ejercicio (vía simpática - receptor de catecolaminas), disminución de azúcar, diaxozido, somatostiatina, hipokalemia y el aumento de síntesis proteica. Los principales efectos de la insulina se encuentra en la tabla 4.
Tabla 4. Efectos de la insulina en los órganos blanco.
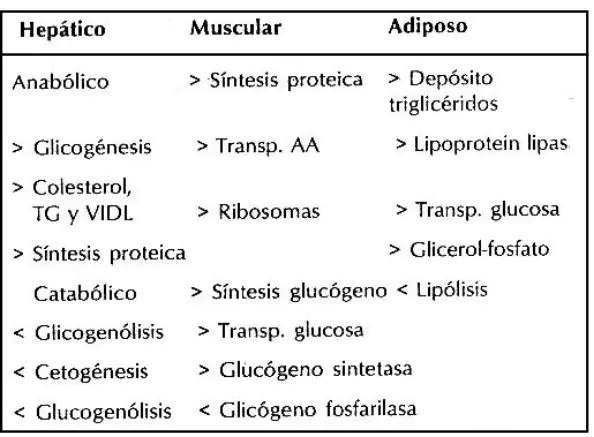
Hasta hace un tiempo se creía que la insulina no tenía nada que ver con el ovario, estudios en la década del 80 demostraron in vitro que la insulina favorecía la acción de la FSH en células de granulosa aislada, por estímulo sobre las aromatasas con formación de estrógenos a expensa de la testosterona y androtendiona34. Posteriormente se evidenció el efecto que la insulina ejercía a nivel de la GnRh aumentando la insulina la secreción de LH con el consiguiente estímulo sobra la granulosa para la producción de Testosterona y explicar las manifestaciones de la poliquistosis ovárica 17-18, 35-36. El haber demostrado que las pacientes diabéticas tenían elevación de insulina (efecto paradójico) abrió el campo para explicar la resistencia a la insulina. La resistencia a la insulina por lo tanto obedece a factores genéticos y medio ambientales con un defecto a nivel del receptor, intracelular o postreceptor. Elevaciones de la insulina se han encontrado en mujeres con enfermedad cardiovascular explicable por aumento de la actividad simpática con aumento de la presión arterial, aumento de triglicéridos, disminución de la HDL, aumento de la resistencia periférica y el gasto cardiaco. Durante la postmenopausia hay una disminución en la secreción de insulina pero una elevación plasmática debida a la resistencia a nivel periférico. Esta resistencia a la insulina se ha asociado a una constelación de alteraciones metabólicas que incluyen hipertensión, obesidad, hipertrigliceridemia, <HDL, >LDL, aterogénesis, aumento del factor antifibrinolítico PAI-1.
- Insulina e hipertensión. Fuera de los órganos blanco anteriormente mencionados el hiperinsulinismo ha demostrado su efecto a nivel de:
a) SNC a nivel del núcleo ventromedial donde incrementa la actividad simpática y en el centro termoregular donde cambios de temperatura o ingesta estimulación el simpático. b) Obesidad perse se ha visto un aumento de la T.A. mayor en obesas que en delgadas atribuible en parte al estímulo que puede desencadenar en el sistema nervioso autónomo para mantener la termogénesis. Este estímulo tendría efectos sobre la musculatura vascular y mayor reabsorción de sodio agravando el problema hipertensivo37. Los estrógenos y la progesterona promueven la secreción de insulina y reducen la resistencia a la insulina 20. La terapia con estradiol mejora la resistencia a la insulina mientras que los estrógenos conjugados, etinil estradiol y progestágenos sintéticos pueden modificar las pruebas de tolerancia a la glucosa por acción sobre la insulina.
b) Pared vascular
La pared vascular tiene tres componentes claramente definidos como son el endotelio, la musculatura lisa y las terminaciones nerviosas del simpático y parasimpático. A nivel endotelial se han identificado diferentes receptores como se muestra en la tabla 5. Por otra parte se ha podido demostrar que los diferentes productos derivados en el endotelio producen tanto vasodilatadores (PGE2, PGL2, NO, EDHF) como vasocontricción (Angiotensina II, Endotelina-1, A. Araquidónico, Tromboxano A2) o de acuerdo a su concentración y receptor pueden actuar en ambos sentidos (Histamina, Leucotrienos PGH2, Factor Activador de las plaquetas)38. Tabla 6. Los estrógenos como los progestágenos intervienen en estos mecanismos.
Tabla 5. Receptores a nivel de membrana endotelial.
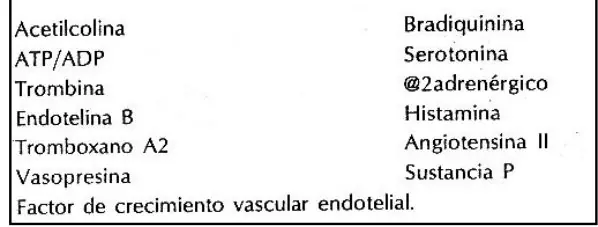
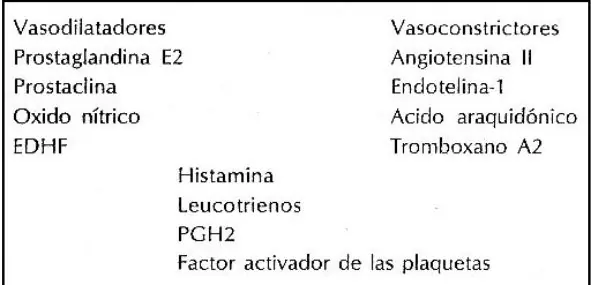
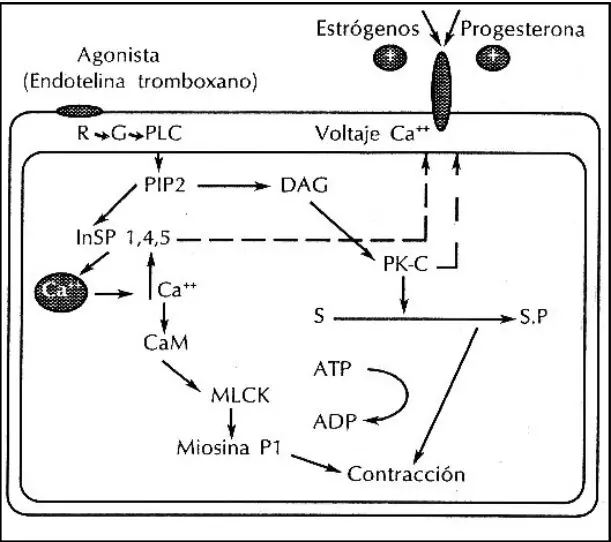
Los esteroides sexuales favorecen un balance vasodilatadores como vasoconstricción durante el ciclo menstrual. Se ha podido determinar que niveles de nitritos, nitratos metabolitos estables de Oxido nítrico aumentan en la fase folicular, la norepinefrina están aumentadas en la fase lútea y la Endotelina-1 se encuentran disminuidas en mujeres premenopáusicas estableciendo le papel que los estrógenos y progesterona juegan en este equilibrio. Estudios experimentales y clínicos han podido demostrar la acción local de los estrógenos en la pared endotelial39. El modelo a nivel endotelial demuestra que los estrógenos tendrían un efecto a) Sobre el número y la sensibilidad de los receptores colinérgicos (Acetilcolina, bradiquinina) en la célula endotelial. b) Aumentaría el influjo de calcio del espacio extracelular a intracelular en forma directa e indirectamente por acción de la acetilcolina. c) Induce una aumento de la óxido sintasa directamente o ante el aumento de calcio intracelular. La óxido sintasa se encarga de transformar la L-arginina en Citrulina y Oxido nítrico (NO). El NO difunde hacia el músculo liso estimulando la Guanilato ciclasa, enzima encargada de transformar el trifosfato de guanosina (GTP) en GMP cíclico que produce relajación22. Fig. 9 1) Acción calcioantagonista Jiang y colaboradores demostraron el efecto directo vasodilatador de 17-b estradiol en arteria de conejo que no fue modificado al bloquear el óxido nítrico con azul de metileno. Otros estudios bloqueando la No sintasa con al N- monometil-argina (L-name) o indometacina que bloquea la prostaglandina sintetasa induce relajación, demostrando que los estrógenos producen vasodilatación en forma directa a través del calcio. Es un mecanismo simplificado que los estrógenos inhibirían el voltaje en los canales de Ca** en las células musculares lisas del tejido vascular incrementando el flujo de Ca**. La progesterona tendría el efecto contrario Fig.10. Los esteroides sexuales aumentarían la sensibilidad de las proteínas contráctiles como cadena liviana de miosina-kinasa y la calmodulina. Existirían otros dos mecanismos por los cuales se llevaría a cabo un aumento en la concentración de calcio y contracción. La unión de agonista al receptor (endotelina-1, tromboxano) se uniría a la Proteína G activando la fosfolipasa G, esta se hidrolizaría formando el fosfolípido fosfotidil inositol-4-5 trifosfato (InSP1, 4, 5) que aumentaría la concentración de Ca** y el diacilglicerol (DAG) que activaría la proteinquinasa C (PKC) la cual fosforilaria diferentes proteínas con aumento de la contracción . Fig. 10.
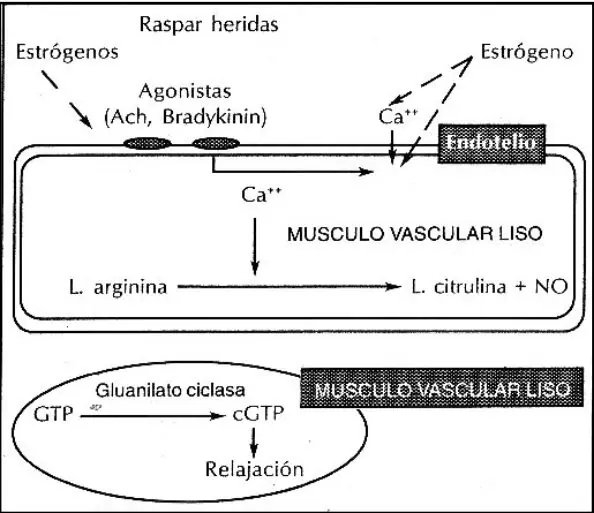
Estos modelos propuestos están documentos al utilizar arterias coronarias de conejo aisladas y comparadas con la dihidropiridina derivado, sustancia que abre los canales de calcio y un inhibidor como la prostaglandina F2@41-42. 2) El factor relajante derivado del endotelio (EDRF) u óxido nítrico (NO) causa vasorelajación en el endotelio de arterias coronarias intactas. Los estrógenos en forma indirecta contribuyen a este estímulo como se postula en la Fig. 4. El NO disminuye el desarrollo del ateroma al inhibir la proliferación de sellas musculares y estimular las células endoteliales 43. Por otro lado los estrógenos funcionan como antioxidantes de lípidos a nivela endotelial y estos lípidos oxidados inhiben el No, este efecto benéfico se ha documentado a nivel de pared de las arterias coronarias. 3) Efecto sobre sustancias vasoconstrictoras en el endotelio: - Endotelinas, la endotelina-1 (ET-1 es un potente vaso constrictor derivado del endotelio y en bajas concentraciones induce vasodilatación transitoria. Existen dos clases de receptores ET-a! y ET-1B, ambos parecen estar unidos a la proteína G identificados en la pared vascular. El ET-1ª en las células musculares producen constricción mediado por los canales de calcio y el ET-1B pueden estimular el NO y salida de PGL-2. El cultivo de células endoteliales bovinas la liberación está estimulada por trombina, arginina-vasopresina, y angiotensina II. El efecto que pueda ejercer el 17-b-estradiol sobre la ET-1 es limitado, se necesitan 1000 veces la concentración para disminuir la respuesta contráctil, postulándose que su mecanismo estaría mediado por los canales de calcio y prostaciclina44.
- Enzima convertidora de angiotensina (ECA), estudios en macacos hembras sugieren que el tratamiento con estrógenos inhiben la ECA y los péptidos de la angiotensina (Angiotensina I, II y angiotensina), mientras que al agregar la medoxiprogesterona la aumentan. Esta observación es de interés clínico al observarse que las pacientes postmenopáusicas que reciben terapia de suplencia podrían disminuir la dosis del anti-hipertensivo por este efecto sobre el sistema renina-angiotensina aldosterona45. - Prostaciclina (PGL2). Las células endotelianas son productoras de los derivados de ácido araquidónico., leucotrienos, prostaciclina y prostaglandinas PG. Se cree que la producción de PGL2 se encuentra acoplada a la liberación de NO el cual produciría vasodilatación e inhibición de la activación plaquetaria. El cultivo de vena umbilical el 17-bestradiol incrementa la producción de pg12 en un 26-30% frente a los controles y es inhibido con antiestrógeno como el tamoxifen... Este efecto estaría mediado dentro de la trascripción génica en la prostaciclin-sintetasa y protaglandin - ciclooxigenasa. Por el contrario el 17-estradiol inhibe el flujo en hipoxia inducida aumentando la liberación de PG12. Este hallazgo no tiene una explicación satisfactoria46. - Acetilcolina. La infusión de acetilcolina en una endotelio intacto produce vasodilatación ero en los casos de hipertensión o arterioesclerosis vasoconstricción (efecto paradójico). Evidencia experimental y clínica demuestran que el manejo in vitro o terapia hormonal de reemplazo produce vasodilatación en las mujeres pero no en las coronarias de los hombres. Por otra parte se ha demostrado que aumenta el flujo coronario. Al parecer los estrógenos mediarían diferentes mecanismos como un aumento en la sintasa del óxido nítrico, modularían los receptores muscarínicos sobre las células musculares o endoteliales o inhibirían otros mecanismos vasoconstrictores47. 4) Propiedades antioxidantes sobre la LDL oxidasa. Hay evidencia que los estrógenos disminuyen la progresión de la placa ateromatosa atribuido en parte por bloqueo de los receptores para la LDL o por degradación de los mismos a nivel intracelular. 5) Inhibidor de las aterogénesis por un lado incrementando los receptores a la HDL y por el otro bloqueando la adherencia leucocitaria, adhesividad plaquetaria o los factores de crecimiento endoteliales vasculares y el proceso inflamatorio (macrófagos) en las células en espuma49. 6) Los efectos de los estrógenos sobre el sistema nervioso central (SNC) se encuentra modificado por un lado en el sistema simpático donde los estrógenos inhiben la actividad de la tirosina hidroxilasa, la cual sintetiza catecolaminas. En casos de estrés y mujeres postmenopáusicas las concentraciones de noradrenalina son mayores que en mujeres premenopáusicas. Este efecto se encuentra atenuado después de 6 semanas de tratamiento, considerándose que los estrógenos tendrían una acción sobre los @-2adrenoreceptores, modificaría el eje simpático adrenal a nivel presináptico y el efecto presor tendría su relación a nivel neurohormonal central. Los estrógenos incrementan la densidad de los @- 2adrenoreceptores siendo mayor la respuesta en hombres al inyectar noradrenalina exógenamente 50.
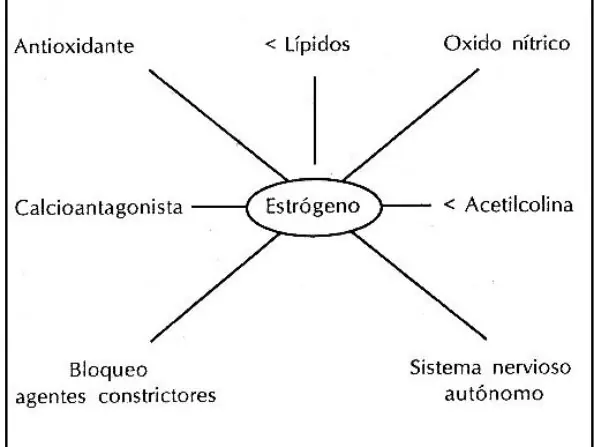
La actividad del sistema muscarínico colinérgico en el SNC se potencia con los estrógenos. La concentración de acetilcolina y acetilcolinesterasa se incrementa más mujeres que en hombres y disminuye después de ooforectomía. El tratamiento con estrógenos aumenta el efecto inhibitorio vagal para la liberación de noradrenalina siendo mayor en el corazón de ratas noradrenalina siendo mayor en el corazón de ratas hembras que en machos51. Hay evidencia además que mejora el flujo sanguíneo no sólo a nivel coronario sino cerebral. En resumen podemos afirmar que el estrógeno efecto directo de la pared vascular por múltiples mecanismos: Oxido nítrico, antioxidante, aumento HSL, bloqueo LDL, calcio antagonista, bloqueo de agentes vasoconstrictores, acetilcolina, efectos sobre el sistema nervioso autónomo. Fig. 11
Bibliografía
- Vane JR, Anggard EE, Botting R. Regulatory functions of the vascular endothelium N Engl Med 1990, 323 (1): 27-36.
- Fajardo LF. The complexity of endothelial cells. Special report. Am J Clin patrol 1989; 92: 250.
- Friedman SA, Taylon R, Roberts J. Pathophisiology of preeclampsia. Clinics in Perionatology 1991; 18(4): 661-
- Zeeman GG, Dekker GA. Patogenia de la preeclampsia: una hipótesis. Clínicas de Obstetricia y Ginecología 1992; 311-
- Kenneth KW, Fraiser-Scott K, Hatzakis H. Endothelial cell funtion in hemostasis and trombosis.
- Vanhoutte PM. The endothelium-modulador of vascular smooth muscle tone. N Engl J Med 1988; 319 (8): 512-513.
- Newby A, Henderson A. Stimulus secretion coupling in vascular endothelial cells. Annu Rev Physiol 1990; 52: 661-674.
- Simonson MS, Kaster M. Baldi E et al. Endothelins: Renal and cardiovascular actions. Advances in Nephrology 1992; 21:
- 194.
- Miyauchi T, Tomobe Y, Shiba R et al. Involvement of endothelin in the regulation of human vascular tonus. Circulation 1990; 81:1874-1880.
- Whittle B, Moncada S. The endothelin explosion. A pathophysiology reality or a biological curiosity? Circulation 1990; 81:2022-2025.
- Masaki T. Endothelins: Homeostatic and compensatory actions in the circulatory and endocrine systems. Endocrine reviews 1993; 256-268.
- Badr K, Murray J. Breyer M et al. Mesangial cell, glomerular and renal vascular responses to endothelin in the rat Kidney. J Clin Invest 1989; 83: 336-342.
- Miller W, Redfield M. Brunett J. Integrated cardiac, renal, and endocrine actions actions of endothelin. J Clin Invest 1989; 83: 317-320.
- Allen R, Castro L, Arora Ch et al. Endothelium derived relaxing factor inhibition and the pressor response to norepinephrine in the pegnant rat. Obstet Gynecol 1994; 83: 92-96.
- Schiff E, Ben-Baruch G, Peleg E et al. Inmunoreactive circulanting endothelin 1 in normal and hypertensive pregnancies. Am J Gynecol 1992; 166: 624-628.
- Gandhi Ch, Berkowitz D. Endothelin. Biochemistry and patophysiologic actions. Anesthesiology 1994; 80 (4): 892-905.
- Flavahan NA. Atherosclerosis of lipoprotein induced endothelial disfuntion. Potencial mechanisms underlying reduction in EDRF/nitric oxide activity. Circulation 1992; 85 (5):1927-1938.
- Brogi E, Schatterman G, WU T, et al. Hipoxia-induced paracrine regulation of vascular endothelial growth factor receptor expression. J Clin Invest 1996; 97: 469-476.
- Samsioe G. Lipid profiles in oestrogen users. In: The Menopause and Hormonal Replacement Therapy. (Sitruckware R, Utian W eds). Marcel Dekker, Inc, New York 1991;
- 200.
- Samaan SA, Crawford MH. Estrogen and cardiovascular funtion after menopause. J Am Coll Cardio 1995; 26: 1403-1410.
- Kushwaba RS. Female sex steroid hormones and lipoprotein metaolism Curr Opin Lipidol 1992; 3: 167-169.
- Fahraeus L. The effects of estradiol on blood lipids and lipoproteins in postmenopausal. Obstet Gynecol 1988; 72:
- 225.
- Wagner JD, Clarkson TB et al. Estrogen and progesterone replacement therapy reduces low density lipoprotein accumulation in the coronary arteries of surgycally postmenopausal cynomolgus monkey. J Clin Invest 1991; 88: 1995-2002.
- The Writting Group for the postmenopausal Estrogen/ Progestin Interventions (PEP) Trial. Efeccts of estrogen or estrogen/progestin regimens on heart disease risk factors in postmenopausal women. J Am Med Assoc 1995; 273:
- 208.
- Witztum JL. The role of oxidize LDL in atherosclerosos. Adv Exp Med Biol 1991; 285: 353-365.
- Schaefer Ej, Foster DM et al. The effects os estrogen administration on plasma lipoprotein metabolism in premenopausal females. J Clin Endocrinol Metab 1983; 57:
- 267.
- Law A, Reaven GM. Evidence for an independet relationship between insulin resistance and fasting plasma HDL- cholesterol, triglyceride and insulin concentrations. J Intern Med 1992; 231: 25 -30.
- Weintein L, Bewtra C, Gallager JC. Evaluation of continuos combined low-dose regimen of estrogen -progestin for treatmen of the menopausal patient. Am J Obstet Gynecol 1990; 162: 1534 -1542.
- Tikkanen MJ, Nikkila EA et al. Postheoaina plasma hepatic lipase activity as predictor of high density lipoprotein response to progestin therapy: studies with cyproterone acetate. Maturitas 1987; 9: 81-86.
- Onatra W, Urdinola J. Sánchez F et al.Estudio comparativo del comportamiento lípidico en mujeres postmenopáusicas normales con dos regímenes terapéuticos orales: Estrógenos conjugados /acetato de mdroxiprogesterona vs valerinato de estradiol/acetato de ciproterona. 1996 en prensa.
- Gevara OCE, Mitleman LA; Sutherland P et al. Association Between increased estrogen status and increased fibrinolitic potencial in the Framingham offsprins Study. Circulation 1995; 91: 1952 - 1958.
- Notelovitz M. Hormone therapy and hemostasis. In Lobo R (edit). Treatment the postmenopausal women: basic and clinical aspect. Raven Press Ltd New York 1994; 271-281.
- Karam JH, forsham PH. Pancreatic hormones and Diabetic Mellitus. IN Endocrinology. Greespan FS, Baxter JD (edad) Prentice-Hall International Inc Englewood Cliffs. USA. 1994; 571 -634.
- Garzo G, Dorrington J. Aromatasa activity in human granulosa cells during folicular developmen and the modulation by FSH and Insulin. Am J Obsted Gynecol 1984; 148- 657-
- Porestsky L, Kalim MF. The gonadotropic funtion and insulin Endocrin Revs 1987; 8: 132-141.
- Nestler JE, Jakubowicz D. Decreases in ovarian cytochrome p-450c17 @activity and serum free testosterone after reduction of insulin secretion in polycistic ovary syndrome. NEJM 1996; 335: 617 -623.
- Reaven GM, Lituell H, Landsberg L. Hipetension and associated metabolic abnormalities -the role of insulin resistance and the sympathoadrenal system. NEJM 1996; 331: 374-381.
- Walton C. Goldsland IE, Proudler AJ et al. The effects of the menopause on insulin sensitivity, secretion and elimination in non-obese, healthy women. Eur J Clin Invest 1993; 23:
- 473.
- White MM, Zamudio S, Stevens RT et al. Estrogen, Progesterone and vascular reactivity: Potencial Celular Mechanisms Reviews 1995; 16: 739-750.
- Roselli M, Imthurm B, Macas E et al. Circulating ntyrite/nitrate levels increase with follicular development: Indirect evidence for estradiol mediate No release. Biochem Biophys Res Commun 1994; 202: 1543-1552.
- Collins P, Rosano GMC, Jiang C et al. Cardiovascular protection by oestrogen a calcium antagonist effect? Lancet 1993; 341: 1264-1265.
- Jiang C, Sarrel PM, Poole-Wilson PA et al. Acute effect of 17bestradiol on rabbit coronary artery contractile responses to endothelin-1 Am J Physiol 1992; 263: H271-H275.
- Welner CP; Lizasoain I, Baylis SA et al. Induccion of calciumdependnet nitric oxide synthases by sex hormones. Proc Natl Acad Sci USA. 1994; 91: 5212-5216.
- Shay J, Badrow N, Attele A et al. Estrogen antagonises endothelin-1 vasoconstriction in rabbit basilar artery. Anesth Analg 1993; A561.
- Mikkola T, Ranta V, Orpala A et al. Hormone replacement therapy modifies the capacity of plasma and serum to regulate protacyclin and endothelial cells. Fertil 1996; 66:
- 393.
- Proudler AJ, Haslb Ahmed AI, Crook D et al. Hormone replacement therapy and serum anglotension-coverting enzyme activity in postmenopausal women. Lancet 1995; 346: 89-90.
- Reis SE, Gloth ST, Blumenthal RS et al. Ethinyl estradiol acutely attenuates abnormal coronary vasomotr responses to acetylcholine in postmenopausal women. Circulation 1994; 4 (89): 2545 - 2551.
- Wagner JD, Clarson TB, St Clair RW et al. Estrogen and progesterone replacement therapy reduced low density lipoprotein accumulation in the coronay arteries of surgically postmenopausal cynomolgus monkey. J Clin Invest 1991; 88: 1995-1002
- Cheng LP, Kuwahara M, Jacobson J et al. Inhibition of myointimal hyperplasia and macrophage infiltration by estradiol in aorta allografts. Transplantation 1991; 52: 967-972.
- Lindheim SR, Legro RS, Bernstein L et al. Behavioral stress response in premenopausal and postmenopausal women and the effects of estrogen. Am J Obstel Gynecol 1992; 167: 1831 - 1836.
- Du XJ, Dart AM, Riemersma RA. Sex differences in the parasympathetic nerve control of heart. Clin Exp Pharmacol Physiol 1994; 21: 485-493.
Cómo citar este artículo
Díaz Rodríguez LA, de tercer año Departamento de Obstetricia R, Nacional de Colombia William Onatra Herrera GU, Departamento de Obstetricia PA, Nacional de Colombia GU. Papel del endotelio en el climaterio. Rev Col Menop. 1997;3(2):5-21.
Díaz Rodríguez, L. A., de tercer año Departamento de Obstetricia, R., Nacional de Colombia William Onatra Herrera, G. U., Departamento de Obstetricia, P. A., & Nacional de Colombia, G. U. (1997). Papel del endotelio en el climaterio. Revista Colombiana de Menopausia, 3(2), 5–21.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.