Pubertad
El inicio de la pubertad es un evento que con el pasar de los años ha sido investigado, encontrándose múltiples mecanismos que inciden en esta nueva etapa. Si bien el reloj biológico va a depender y variar en cada individuo, la cadena de procesos biomoleculares está relacionados entre sí, y de alguna u otra manera tarde o temprano nos abren la puerta a la pubertad. En esta revisión iremos paso a paso en cómo una mujer inicia su desarrollo sexual y reproductivo. Hasta hace poco, se pensaba que el marcador principal para el inicio de la pubertad era un aumento en la frecuencia y amplitud de la secreción pulsátil de GnRH; sin embargo, en los últimos años, ha habido avances significativos en esta área y, en particular, en el descubrimiento de procesos moleculares involucrados en activar la pubertad, los cuales son estímulo de la leptina y participación de la kisspeptina, entre otros. A continuación explicaremos cada uno.
Leptina
La leptina (Lp) es una hormona polipeptídica, formada por 167 aminoácidos (a.a.). La forma circulante tiene solo 146 (a.a.), ya que la secuencia amino (21 a.a.) se elimina en el momento de su secreción; tiene además un peso molecular 16 kDa.1 Está involucrada en una serie de procesos y comportamientos fisiológicos que incluyen apetito, peso corporal, funciones neuroendocrinas y glicemia.
Desde el año 1953, Kennedy formuló la hipótesis de que el tejido adiposo produciría una sustancia que, al actuar a nivel central, controlaba el peso, siendo así que cinco años más tarde, Hervey demostró, en un experimento con ratones, que aquellos que tenían lesión o destrucción del hipotálamo conllevaban hambre y muerte. Desde ese momento se crearon expectativas en investigar dicha sustancia, buscando teorías y explicaciones sobre la regulación del peso y obesidad. Ya en 1994 ocurrió el descubrimiento del gen de la obesidad (Gen Ob) ubicado en el brazo corto del cromosoma 7, lo cual tiene como producto final la leptina. Estos efectos están mediados a través de acciones sobre los receptores de leptina (LepRs) expresados por las neuronas en el sistema nervioso central (SNC). El sitio donde funciona o actúa, va a diferir según al propósito biológico que quiere lograr; en el caso de regulación del apetito, estará mediado por el sistema neuronal gabanérgicos en el hipotálamo, aunque su ubicación no es clara; por el contrario, su propósito en la activación del sistema reproductivo tendrá lugar en el núcleo ventral. En la activación de los LepRs + leptina, se genera una transfosforilación y un incremento en la tasa de expresión génica de las proteínas JAK2 (quinasas Janus Kinase) y SFK (Src-Family-Kinases), involucradas en la regulación de los procesos celulares, incluido el control transcripcional y la actividad neuronal.2
¿Cómo interfiere la leptina en sistema reproductor?
Si bien ya hemos explicado que la leptina es un regulador del apetito y, con ello, de la obesidad, esta hormona lo regula mediante péptidos cerebrales que activan el eje hipotálamohipófisis, y con esto activación de otras hormonas. Las neuronas hipotalámicas que expresan receptores proopiomelanocortina (POMC) y neuropéptido Y (NPY) responden a la leptina, y con ello a la activación del eje anteriormente mencionado. Provocando así activación de las neuronas liberadoras de la GnRH a pesar de que estas últimas carecen de LepRs.3 Es decir que ante un estado nutricional comprometido (Lp < 1,85 ng/mL), como en la anorexia nerviosa, por el contrario, hay inactivación del eje, y con ello un retraso en la liberación de hormonas sexuales. Cabe aclarar que en ocasiones, no siempre puede generarse una respuesta positiva ante la presencia exagerada de leptina en mujeres obesas, ya que se ha encontrado procesos de resistencia que incluyen un defecto en el transportador cerebral de leptina o señalización alterada de leptina; razón por la cual podemos encontrar aun individuos obesos (mayor concentración de leptina en adipocitos), pero infértiles; lo cual revierte a la administración de leptina exógena. Por otro lado, puede existir mutación del gen que codifica para el receptor Ob-R, siendo este un receptor de membrana simple de clase I de la familia de las citoquinas y existe en diferentes isoformas: Ob-Ra, Ob- Rb, Ob-Rc, Ob-Rd y Ob-Re; este último no va a tener respuesta a leptina exógena, y característicamente se manifiesta con obesidad temprana, pubertad tardía y amenorrea primaria.4 La restricción al alimento viene dada con un retraso en la pubertad; por el contrario, un estado de hiperleptinemia trae consigo una pubertad precoz. Es aquí donde nos preguntamos hasta qué punto o qué umbral esta hormona polipeptídica cumple su función de activadora en la pubertad y el desarrollo sexual.
La correlación temporal entre el incremento en la concentración de leptina y la iniciación de la pulsatilidad de LH sobre el periodo peripuberal se ha estudiado en varias especies. Se ha visto que los niveles de leptina aumentan casi en un 50% 30 días antes del inicio de la pubertad, lo cual es directamente proporcional a la cantidad de estrógenos en la mujer.3 Sin embargo, al parecer, la administración exógena de leptina en mujeres con bajo estado nutricional no es suficiente para el inicio de la pubertad, llevándonos a pensar que solo la Lp no es indispensable para lograr los pulsos de GnRH, requeridos para el inicio de esta etapa. Por otro lado, se ha encontrado Ob-R en células de la granulosa y de la teca, hallándose que en roedores y bovinos tiene las siguientes funciones: 1) Inhibe la progesterona inducida por insulina y la producción de 17β-estradiol por células de la granulosa bovinas aisladas. 2) Previene la secreción de progesterona y androstenediona en células tecales bovinas aisladas. 3) Altera la liberación hormonalmente estimulada de 17β-estradiol por cultivo de células de la granulosa de rata en cultivo. Concluyendo en que los niveles incrementados de leptina interfieren con el desarrollo del folículo dominante y la producción reducida de estradiol, podría no haber un adecuado disparo para la secreción de LH, lo que resultaría en anovulación. Es la razón por la que mujeres obesas, luego de perder peso, restauran y mejoran su fertilidad.
Ritmo circadiano
El sistema circadiano es la maquinaria del SNC que responde a diferentes ritmos, según un estímulo externo (mediado por los sentidos). El principal reloj biológico del ritmo circadiano es el núcleo supraquiasmático (NSQ) del hipotálamo anterior. Un ejemplo de este sistema es el ritmo sueño-vigilia. Aparte de este mecanismo, tenemos la participación de la glándula pineal que es un transductor neuroendrino que se localiza en la porción dorsal de la unión del mesencéfalo con el diencéfalo. Su función es traducir el estímulo de luz y oscuridad mediante la secreción de melatonina (también llamada N-acetil-5 metoxitriptamina); neurohormona sintetizada y liberada durante la noche, su síntesis es a partir del triptófano y su nivel máximo en sangre en la noche, aproximadamente 2 a. m.-3 a. m. Sus receptores están ubicados en retina, placenta, sistema cardiovascular, testículo, ovarios (Receptor TM1) y en hipotálamo, hipófisis y retina (Receptor TM2)5.
En el momento que estamos ante la oscuridad el NSQ envía señal neuronal y provoca la liberación de noradrenalina sobre los receptores β adrenérgicos de la célula en la glándula pineal, liberando AMP cíclico y con esto síntesis y liberación de melatonina. Esta última tiene como función ser termorreguladora y antioxidante, entre otras, y es de gran importancia sobre las neuronas liberadoras de GnRH y las células de la granulosa en el ovario. Siendo así, la melatonina en grandes cantidades permite tener el eje hipotálamo-hipófisis-gónada en un estado de «quietud» o «latencia». Según lo mencionado, mujeres con altos niveles de melatonina poseen supresión de niveles de FSH y LH; razón por la cual el inicio de la pubertad en mujeres privadas de la luz es más tardío que en las que no tienen esta privación.
¿Qué es la kisspeptina?
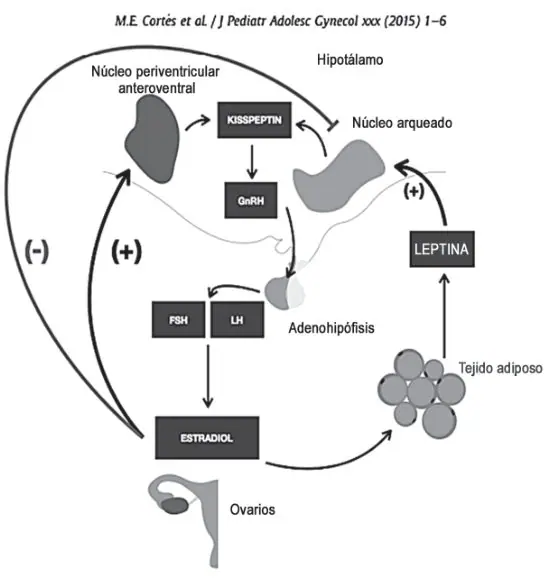
La acción de la hormona leptina en humanos es a través de las neuronas de kisspeptina; por lo tanto, esta última es indispensable en el inicio de la pubertad. La kisspeptina es un péptido que proviene de la proteólisis de la pre-pro kisspeptina, que a su vez es codificado por el gen Kiss 1, localizado en el cromosoma 1. También recibe el nombre de metastina, ya que está implicada en lesiones tumorales. La expresión de este gen se ha encontrado en placenta humana, intestino delgado, testículos y cerebro humano, siendo partícipe de diferentes procesos biológicos. La unión de la kisspeptina a su receptor (KISS1R/GPR54) va a desencadenar una cascada de señalización, a nivel de las neuronas de GnRH; al unirse a su receptor, activa la proteína G dividiéndose en 3 subunidades (alfa, beta y gamma). La subunidad alfa activa la fosfolipasa C, estimulando la transformación de bifosfato de fosfatidilinositol en inositol-trifosfato (IP3) y diacilglicerol (DAG); esto genera aumento de Ca intracelular haciéndolo salir de sus depósitos, para generar despolarización de membrana celular, lo cual provoca impulsos nerviosos a nivel de las neuronas de GnRH aumentando su síntesis y posterior modulación de la FSH y LH.
La mutación del gen KISS 1R puede generar cuadro de hipogonadismo hipogonadotrópico.6,7
¿Dónde están localizadas las neuronas de GnRH?
Esta unión de KISS1R/GPR54 está en dos poblaciones grandes neuronales en roedores, en el núcleo arcuato (ARC) y el núcleo periventricular anteroventral (PVAV); en seres humanos en el núcleo infundibular, que es el similar al ARC en roedores y en el área preóptica. En resumen, la kisspeptina está bajo la autorregulación positiva y negativa de los estrógenos: Las neuronas de GnRH no expresan receptores estrogénicos alfa (RE-α) ni receptor androgénico, lo que sugiere que neuronas sensibles intermedian este mecanismo, dado que la kisspeptina sí posee estos receptores; cuando el estrógeno se une a las neuronas Kiss 1R en el núcleo arcuato/infundibular, estas inhiben la kisspeptina y, por ende, hay liberación de GnRH. Por el contrario, al unirse en el núcleo AVPV cumplen función de retroalimentación positiva, aumentando liberación de kisspecptina y, por lo mismo, GnRH, responsable del inicio de la pubertad.8
Neuroquinina B (NKB)
Pertenece a la familia de las taquininas, que es generada a partir de una proteína precursora llamada preprotaquinina. La NKB está presente en el tejido cerebral, el ovárico, el testicular y el intestinal y su función está principalmente en la liberación de hormonas hipofisarias. Esta proteína, a diferencia de la kisspeptina, solo se encuentra en el núcleo arcuato o arqueado, lo cual es modulador clave en la liberación de GnRH; se cree que las neuronas KNDy Modulación endocrina del eje hypotlamohipofisis-gonada durante la pubertad. La kisspeptina constituye un actor importante en estos eventos, pues permite a las niñas adquirir la función reprodutiva.8
sirven como marcapaso central que impulsa la secreción pulsátil de esta hormona y la posterior la liberación de gonadotropinas; además, también participa en la formación de esteroides gonadales.9
Otros procesos involucrados
Cada día los procesos que dan inicio a la pubertad buscan la implicación de nuevos genes en esta regulación neuroendocrina. Se han identificado defectos genéticos en un gen sin vínculo previo con el eje hipotalámicopituitario-gonadal, MKRN3, como la causa de desarrollo sexual prematuro. Es decir que este gen en su estado normal tiene papel sobre la determinación en esta etapa. La relevancia funcional y fisiológica de MKRN3 no se conoce; se sabe que está ubicado en el cromosoma 15q11–13; sin embargo, un estudio previo en ratones mostró que MKRN3 se expresa altamente en el núcleo arcuato hipotalámico durante los períodos infantil y juvenil temprano. El núcleo arqueado es el sitio de expresión de los reguladores críticos de la secreción de GnRH, como la kisspeptina, la neuroquinina B y la dinorfina. La pubertad se inicia con una pérdida de entradas inhibitorias y una ganancia en entradas excitadoras. El patrón de expresión de MKRN3 en el núcleo arqueado hipotalámico sugiere que este péptido desempeña un papel en la inhibición de la secreción de GnRH durante el período de reposo prepuberal.
Esto da como resultado que las mutaciones de la función de MKRN3 producen una activación temprana y general del eje hipotálamo-hipófisisgonadal, expresado fenotípicamente como pubertad precoz central.10 De acuerdo con lo anteriormente mencionado, entendemos que el inicio de la pubertad es una transformación que involucra grandes cambios biomoleculares y neuroendocrinos, los cuales vienen dados en gran parte por estímulos externos, principalmente la relación del estado nutricional y nuestro sistema reproductivo.
Dichos procesos, por lo que cursa en un individuo prepuberal, son de vital importancia entenderlos, para poder así comprender la causalidad de una pubertad anormal.
Pubertad precoz
Lo que es tan mágico acerca de la edad de inicio de la pubertad en los humanos, que actualmente se establece en aproximadamente 11 años de edad, es ¿por qué no a los 6 o a los 16? De hecho, abordando esta cuestión desde la perspectiva de la biología evolutiva, se sugiere que la pubertad, definida por la edad en la menarquia en las niñas, fue anterior en tiempos neolíticos y se retrasó durante la Revolución Industrial, antes de volver en los últimos dos siglos a la edad actual. La vida más corta y la necesidad de alcanzar la capacidad reproductiva parecen haber sido las influencias predominantes en la edad de la menarquia hace miles de años, mientras que las más recientes fluctuaciones en la edad de inicio de la pubertad se han atribuido a la mala nutrición seguida de una mejora social. ¿Cómo se puede explicar la causa subyacente del inicio temprano de la pubertad en una niña traída a la clínica a los 5 años de edad, en quien se excluye la acción del medio ambiente y la posibilidad de obesidad, a la cual se atribuye pubertad precoz en la población infantil?11,12 El inicio de la pubertad está ilustrado vívidamente por el informe en la mutación con pérdida de la función de un gen en una familia entera.
Los autores tuvieron acceso a 40 miembros de 15 familias en las que los probandos afectados tenían pubertad precoz central; es decir, reactivación prematura del generador de impulsos GnRH que subraya el inicio de la pubertad normal.13 En la aplicación de la secuenciación de todo el genoma en múltiples familias afectadas, adecuadamente fenotipado para la pubertad precoz central, los autores identificaron mutaciones deletéreas en un gen impreso paternalmente expresado, MKRN3. (Los genes impresos tienen un «sesgo sexual» en el que se expresan solo desde el cromosoma materno o el paterno; algunos genes están impresos paternalmente, mientras que otros son maternos.) El gen MKRN3 codifica makorin RING- finger protein 3, que está involucrada con la ubiquitinación y la señal celular. La familia de proteínas makorin se expresa abundantemente en el cerebro en desarrollo, incluyendo el núcleo arcuado, donde hay un repositorio de genes cuya expresión es relevante. La expresión de MKRN3 en ratones de ambos sexos fue más alta en el día postnatal 10 y luego declinó hasta alcanzar un nadir precisamente en consonancia con el inicio de la pubertad. Es también en este punto que la expresión de genes considerados centrales para la activación de la pubertad (por ejemplo, las kisspeptinas y la neuroquinina B) comienza a aumentar.14 Los autores mostraron que la expresión de MKRN3 en ratones de ambos sexos era más alta en el día postnatal 10 y luego declinó para alcanzar un nadir precisamente en consonancia con mutaciones de pérdida de función en un gen impreso 6. El inicio de la pubertad está también en este punto en que la expresión de genes considerados centrales para la activación de la pubertad (por ejemplo, las kisspeptinas y la neuroquinina B) comienza a aumentar.14 Se sabe más sobre por qué puede retrasarse la pubertad o por qué comienza precozmente.
Cualquier proceso de enfermedad crónica, como malnutrición grave o una enfermedad sistémica como la fibrosis quística, retrasará o detendrá la progresión de la pubertad.
Más específicamente, el eje hipotálamo-hipófisis-gónada, puede albergar defectos específicos en la producción de hormonas que son el resultado de mutaciones conocidas: hipogonadismo hipogonadotrópico causado por mutaciones de pérdida de función que afectan al receptor acoplado de proteína G KISS1R (también conocido como GPR54) y aquellas que implican el resultado de neuroquinina B y el fallo del patrón de secreción normal pulsátil de GnRH necesaria para estimular la producción de gonadotropinas y, posteriormente, la secreción de esteroides gonadales. El descubrimiento del efecto de las mutaciones en MKRN3 en humanos y de un papel sugerido para su ortólogo de ratón en el núcleo arcuado parecen cimentar la idea de que la pubertad comienza solo con la liberación de un mecanismo de restricción en el generador de pulsos GnRH, que a su vez libera el freno en la pubertad (figura 2). Una liberación de este mecanismo de restricción probablemente también explica por qué el daño intracraneal en condiciones tan diversas como traumatismo craneal e hidrocefalia y los efectos de la irradiación craneal pueden llevar a la pubertad precoz. Aunque el hallazgo de una causa genética para la pubertad precoz central es una contribución significativa para comprender mejor la pubertad humana, falta una explicación sobre por qué la pubertad comienza aproximadamente en el momento de la unión de la primera y segunda décadas de la vida humana. Cómo MKRN3 es un ejemplo de un freno neurobiológico que interactúa con otros actores importantes de la pubertad, como Kisspeptina GnRH, Leptina y una gran cantidad de neurotransmisores (excitatorios e inhibitorios), seguirá en la mente de los expertos en pubertad. Un evento fundamental en el inicio de la pubertad en los mamíferos es la reanudación de KNDy – kisspeptina – neuroquinina B – dinorfina. Núcleo infundibular (INF), eminencia media (ME) y área preóptica (POA).
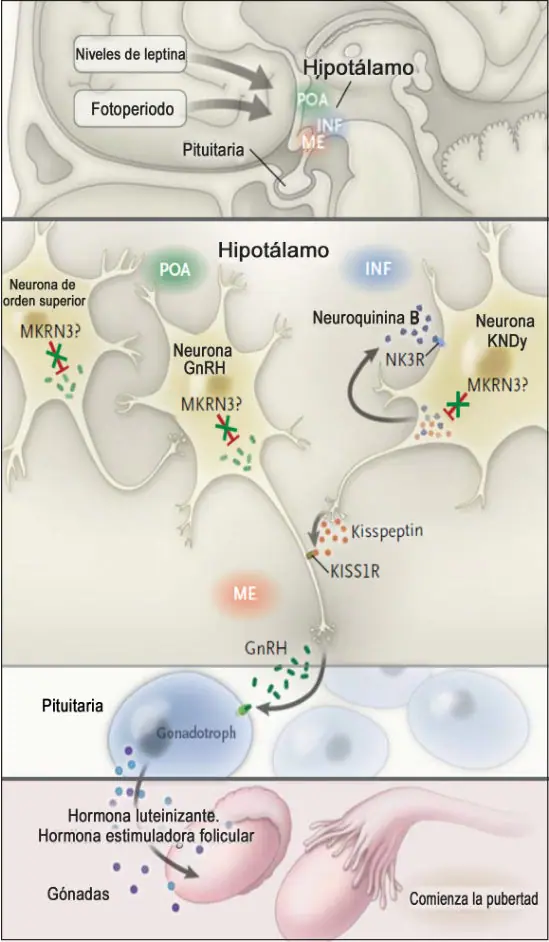
la liberación pulsátil de la hormona liberadora de gonadotropina (GnRH) de las neuronas del hipotálamo. Influencias conocidas en el momento del inicio de la pubertad en mamíferos incluyen el fotoperíodo, los niveles de leptina y el aumento de expresión de neuroquinina B, kisspeptina y sus receptores (NK3R y KISS1R, respectivamente), que implican a MKRN3, una proteína que se cree que media la ubiquitinación, en el inicio de la pubertad. En contraste con la kisspeptina y la neuroquinina B, que estimula el comienzo de la pubertad. MKRN3 parece inhibir la pubertad: Abreu et al. mostraron que las mutaciones en MKRN3 predicen la pérdida de la función de la proteína que causa la pubertad precoz central.
Pubertad retardada
La pubertad tardía se define como la ausencia de agrandamiento testicular en los niños o el desarrollo de los senos en las niñas a una edad que es 2 a 2,5 SD más tardía que la media de la población (tradicionalmente, la edad de 14 años en los niños y 13 años en las niñas).15 La pubertad tardía en los niños generalmente representa un extremo del espectro normal del momento puberal, un patrón de desarrollo denominado retraso constitucional del crecimiento y de la pubertad (CDGP, por sus siglas en inglés). En una serie grande, aproximadamente el 65% de los niños y el 30% de las niñas con pubertad tardía tenían CDGP.16 El diagnóstico diferencial de CDGP se puede dividir en tres categorías principales7: hipogonadismo hipergonadotrópico (caracterizado por niveles elevados de hormona luteinizante y FSH debido a la falta de retroalimentación negativa de las gónadas), hipogonadismo hipogonadotrópico permanente (caracterizado por niveles bajos de hormona luteinizante y FSH debido a trastornos hipotalámicos o hipofisarios) e hipogonadismo hipogonadotrópico transitorio (hipogonadismo hipogonadotrópico funcional), en el que el retraso puberal es causado por la maduración retardada del eje hipotálamo-hipofis-gonadal HHG secundaria a una condición subyacente. La causa de la CDGP es desconocida, pero tiene una base genética sólida. Se ha estimado que 50 a 80% de la variación en el momento de la pubertad en humanos se debe a factores genéticos,8 y 50 a 75% de los pacientes con CDGP tienen antecedentes familiares de pubertad retrasada. La investigación de pacientes con el síndrome de Kallmann y el hipogonadismo hipogonadotrópico aislado ha llevado a la identificación de genes que desempeñan un papel crítico en el desarrollo y la regulación del eje HHG, pero las mutaciones que se han identificado en dichos genes no causan CDGP, excepto en casos poco frecuentes.17
Referencias
- Baptista, Carla. Leptin. Acta médica portuguesa 2002; 15(4)281-5.
- Coppari, Roberto, and Christian Bjørbæk. Leptin revisited: its mechanism of action and potential for treating diabetes. Nat Rev Drug Discov. 2012;11(9):692-708.
- Tovar Rodríguez, José María, and Aquiles Ayala Ruiz. Función gonadorreguladora de la leptina. Revista del Hospital Juárez de México 2017;71(3):111-9.
- Hileman SM, Pierroz DD, Flier JS. Leptin, nutrition and reproduction: timing is everything. J Clin Endocrinol Metab 2000; 85(2):804-7.
- Murcia, J. García, et al. Puberty and melatonin. Anales españoles de pediatría 2002;57(2):121-6.
- Navarro VM, Castellano JM, Fern andez- Fernandez R, et al. Developmental and hormonally regulated messenger ribonucleic acid expression of KiSS-1 and its putative receptor, GPR54, in rat hypothalamus and potent luteinizing hormone-releasing activity of KiSS-1 peptide. Endocrinology 2004;145:4565.
- Livadas, Sarantis, and George P. Chrousos. Control of the onset of puberty. Current opinion in pediatrics 2016;28(4):551-8.
- Cortes, Manuel E., et al. The role of kisspeptin in the onset of puberty and in the ovulatory mechanism: a mini-review. Journal of pediatric and adolescent gynecology 2015;28(5):286-91.
- Garcia, James P., et al. Kisspeptin and neurokinin B signaling network underlies the pubertal increase in GnRH release in female rhesus monkeys. Endocrinology 2017;158(10): 3269-80.
- Abreu, Ana Paula, et al. A new pathway in the control of the initiation of puberty: the MKRN3 gene. Journal of molecular endocrinology 2015;54(3):R131-R139.
- Cousminer DL, Berry DJ, Timpson NJ et al. Genome-wide association and longitudinal analyses reveal genetic loci linking height growth, pubertal timing and childhood adiposity. Hum Mol Genet 2013 March 21 (Epub ahead of print).
- Abreu AP, Dauber A, Macedo DB, et al. Central precocious puberty caused by mutations in the imprinted gene MKRN3. N Engl J Med 2013;368:2467-75.
- George JT, Seminara SB. Kisspeptin and the hypothalamic control of reproduction: lessons from the human. Endocrinology 2012;153:5130-6.
- Hughes IA. Releasing the brake on puberty. N Engl J Med 2013;368(26):2513-5.
- Sedlmeyer IL, Palmert MR. Delayed puberty: analysis of a large case series from an academic center. J Clin Endocrinol Metab 2002;87:1613-20.
- Gajdos ZK, Butler JL, Henderson KD, et al. Association studies of common variants in 10 hypogonadotropic hypogonadism genes with age at menarche. J Clin Endocrinol Metab 2008;93:4290-8.
- Vaaralahti K, Wehkalampi K, Tommiska J, Laitinen EM, Dunkel L, Raivio T. The role of gene defects underlying solated hypogonadotropic hypogonadism in patients with constitutional delay of growth and puberty. Fertil Steril 2011;95:2756-8.
Afiliaciones y notas
* Residente de 3.er año de Ginecología y Obstetricia, Rotación Endocrinología Ginecológica, Universidad Libre. ** Profesor titular y distinguido, Universidad del Valle. Profesor hora cátedra, Universidad Libre.
Cómo citar este artículo
Capera Mendoza DM, Gómez Tabares G. Endocrinología Ginecológica . Pubertad. Inicio. Pubertad precoz. Pubertad retardada. Rev Col Menop. 2019;25(2):8-14.
Capera Mendoza, D. M., & Gómez Tabares, G. (2019). Endocrinología Ginecológica . Pubertad. Inicio. Pubertad precoz. Pubertad retardada. Revista Colombiana de Menopausia, 25(2), 8–14.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.