Introducción
El síndrome de ovario androgénico (SOA) es considerado como la endocrinopatía más común en mujeres en edad reproductiva. Las mujeres con SOA se caracterizan por hiperandrogenismo, hiperinsulinemia, disfunción del eje hipotálamo-hipófisis-ovario y secreción alterada de adipoquinas por el tejido adiposo. Estas alteraciones específicas interactúan en diferentes tejidos, como grasa, hígado, músculo y ovarios, lo cual resulta en una variedad de fenotipos del síndrome1. Es un trastorno por exceso de andrógenos altamente prevalente en mujeres en edad reproductiva, estrechamente relacionado con trastornos metabólicos como la resistencia a la insulina e hiperinsulinemia. Las mujeres con SOA a menudo son obesas; además, alrededor del 28% de las mujeres con sobrepeso y obesas presentan este síndrome. En consecuencia, la obesidad juega un papel preponderante en el desarrollo y gravedad del SOA. Por otro lado, el hiperandrogenismo presente en el SOA también podría influir en la fisiopatología de la obesidad, pues favorece la acumulación de tejido adiposo y regula muchos aspectos de su función2,3.
Definición y prevalencia
Actualmente existen 3 definiciones de SOA que se citan con más frecuencia. Estas definiciones fueron propuestas por el Instituto Nacional de Salud Infantil y Desarrollo Humano (NICHD) en 1990, la Sociedad Europea de Reproducción Humana y Embriología y la Sociedad Estadounidense de Medicina Reproductiva (ESHRE/ASRM o Rotterdam, respectivamente) en 2003, y la Sociedad de Exceso de Andrógenos (AES) en 2006. Cada una de estas definiciones subraya la importancia de excluir otras causas del exceso de andrógenos y la fertilidad anovulatoria antes de diagnosticar como SOA4.
Los criterios de 1990 propuestos por el NICHD requieren hiperandrogenismo clínico y/o hiperandrogenismo bioquímico junto con oligoanovulación crónica5. Los criterios de 2003, o los criterios de Rotterdam, agregaron el tercer criterio principal, la presencia ecográfica de ovarios micropoliquísticos, por lo que se requiere la presencia de dos criterios: oligoanovulación, hiperandrogenismo clínico y/o bioquímico y ecografía con esa morfología ovárica6. El cambio que los criterios de Rotterdam provocaron mediante la inclusión de una imagen de ultrasonido del ovario poliquístico llevó al reconocimiento de SOA como un síndrome con una variedad de fenotipos clínicos complejos con diversos resultados. Con el fin de reconciliar las diferencias entre estos dos conjuntos de criterios, la presencia obligatoria de hiperandrogenismo fue propuesta por el AES en 20097. La prevalencia de SOA varía según los criterios utilizados y la población analizada. Se estima que oscila entre el 6% y el 25%. Esto sugiere que una comprensión profunda de la fisiopatología del SOA y su asociación con las alteraciones metabólicas y reproductivas es esencial para abordar la salud de las mujeres y para ampliar el conocimiento sobre cómo tratar este síndrome altamente multifacético1.
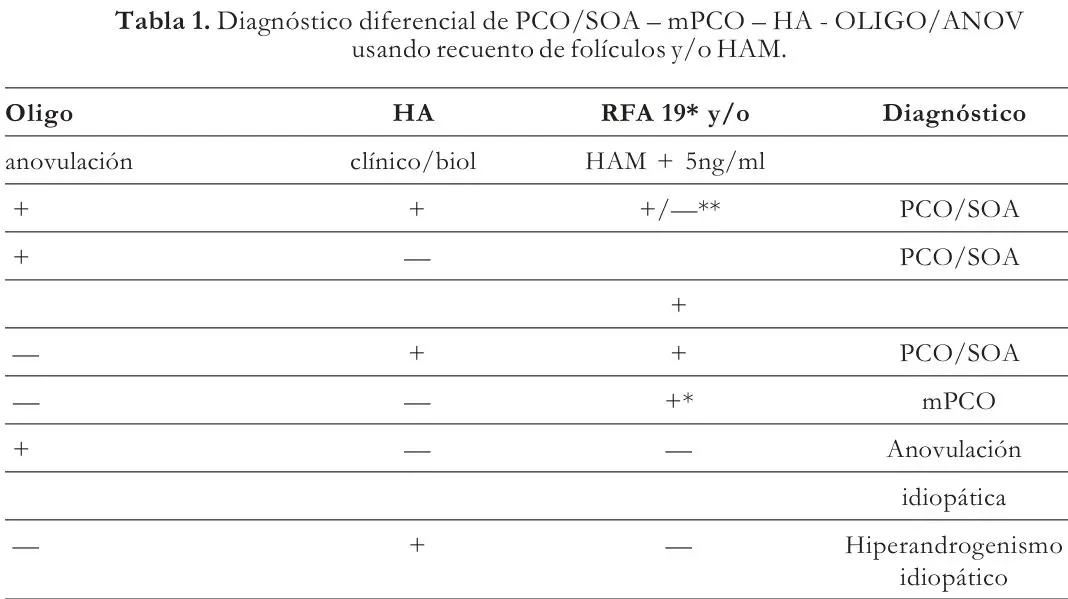
Más reciente, ha aparecido la hormona antimulleriana (HAM) como marcador de folículos en crecimiento, y se ha encontrado que en el SOA está persistentemente elevada y que hay una relación entre la HAM y el recuento de folículos por ecografía. Se ha propuesto que se introduzca como marcador alterno para el diagnóstico (tabla1). Para la definición de mPCO, el umbral anterior de > 12 para número de folículos ya no es válido. Una hormona antimulleriana (HAM) en suero > 35 pmol / l (o > 5 ng / ml) parece ser más sensible y específica que un recuento de folículos > 19 y, por lo tanto, debe incluirse en las clasificaciones diagnósticas actuales para SOA. (1a).
Genética
La posibilidad de que haya una susceptibilidad genética al SOA y resistencia a la insulina asociada ha sido sugerida por varias observaciones. En primer lugar, existen familias con múltiples mujeres afectadas. En segundo lugar, la similitud fenotípica entre el SOA y los raros síndromes de resistencia extrema a la insulina e hiperandrogenismo sugiere que las mutaciones del receptor de insulina también podrían estar presentes en el SOA. En tercer lugar, los defectos en la acción de la insulina persisten en las células cultivadas, lo que sugiere que están genéticamente determinadas. En cuarto lugar, el hecho de que la resistencia a la insulina no pueda explicar por completo la disfunción reproductiva y viceversa sugiere que factores adicionales contribuyen a la patogénesis del SOA8.
Obesidad, resistencia a la insulina e hiperandrogenismo
La resistencia a la insulina (RI) ha sido implicada en la patogénesis del síndrome de ovario androgénico como trastorno reproductivo de anovulación y de exceso de andrógenos con sus secuelas metabólicas asociadas. Se han observado anomalías en la acción de la insulina en una variedad de tejidos de mujeres con SOA que pueden explicar la presentación pleiotrópica y la implicación multiorgánica del síndrome. También, se ha visto implicada en infertilidad y en aumento del riesgo de complicaciones en el embarazo que enfrentan estas mujeres, así como en el riesgo elevado de desarrollar diabetes tipo 2 durante toda la vida9. La resistencia a la insulina se define, entonces, como una mayor cantidad de insulina necesaria para realizar una acción metabólica. Además de los efectos metabólicos, la insulina ejerce acciones tanto mitogénicas como reproductivas10.
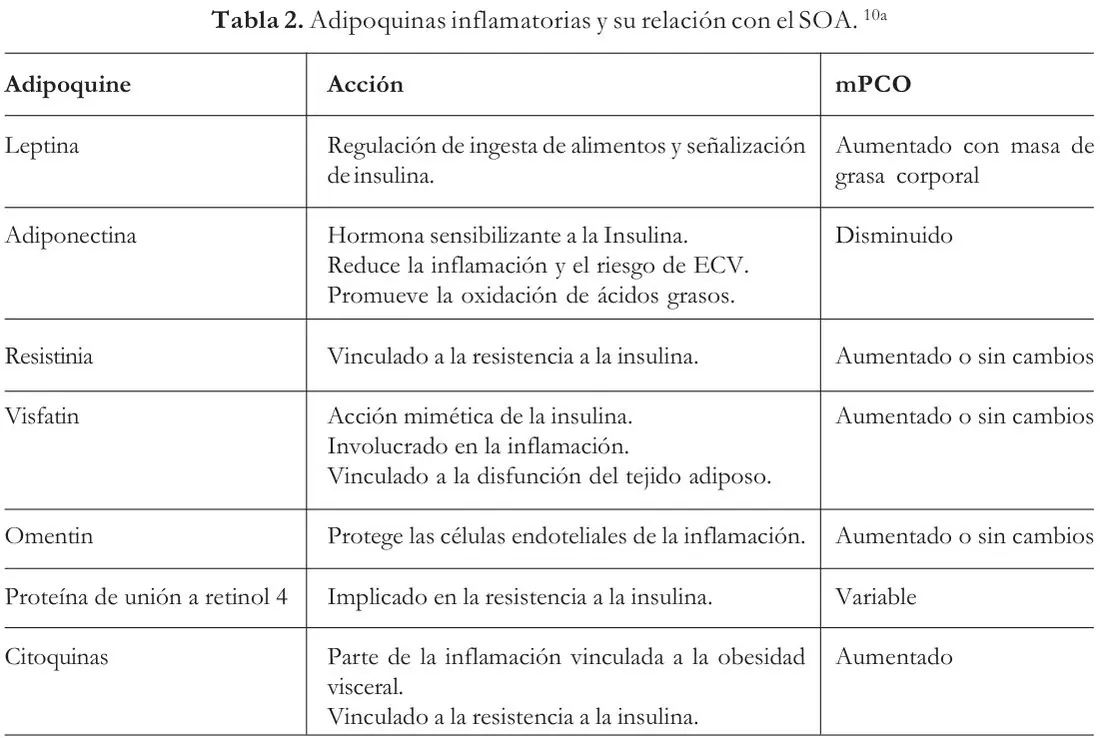
Aunque los detalles de la etiopatogenia exacta del SOA no están claros, parece ser una combinación de factores ambientales, obesidad y factores genéticos, que en consonancia favorecen el desarrollo de la resistencia la insulina25. La obesidad abdominal contribuye a la resistencia a la insulina en mujeres con el síndrome, posiblemente a través de inflamación subclínica. No está claro si el tejido adiposo intraabdominal metabólicamente activo aumenta en el SOA. Sin embargo, el tejido adiposo subcutáneo como un compartimiento de tejido adiposo disfuncional representado por una adiponectina circulante más baja en el SOA, se asocia con resistencia a la insulina. Además, es posible que las concentraciones más bajas de adiponectina y la acumulación de grasa ectópica en el hígado, el músculo esquelético y el tejido perimuscular desempeñen un papel único en la patogénesis de la RI en mujeres con SOA1 (tabla 2). El tipo de depósito de tejido adiposo puede variar en sus características y función. Aunque durante mucho tiempo se postuló que el tejido adiposo visceral (TAV) era más relevante que el tejido adiposo subcutáneo (TAS) en términos de trastornos metabólicos, actualmente es bien sabido que el TAS también está relacionado con alteraciones metabólicas11,12.
Curiosamente, el tejido adiposo de mujeres con SOA exhibe adipocitos agrandados, asociados con la producción de adiponectina disminuida y la resistencia a la insulina, lo que indica que las alteraciones en la función y la morfología del tejido adiposo podrían estar asociadas con la patogénesis de SOA13. Es así como la resistencia a la insulina desempeña un papel patogénico central en el SOA. La insulina se une a su receptor de membrana y conduce a ciertas cascadas intracelulares, incluida la vía fosfoinositol 3-quinasa (PI3K), que media las acciones metabólicas de la insulina en la captación y utilización de glucosa, así como la ruta de transducción de señal de proteína quinasa activada por mitógeno (MAPK), que controla las acciones mitogénicas, proliferativas y antiapoptóticas de la insulina. Defectos específicos y únicos de la actividad de la insulina en los tejidos blanco clásicos (tejido adiposo, músculos esqueléticos, hígado y fibroblastos) y los tejidos reproductivos no clásicos (ovario, endometrio uterino y glándula suprarrenal) conducen a un fenotipo clínico de resistencia a la insulina. Por lo tanto, es importante explorar los mecanismos celulares de la resistencia a la insulina en el SOA14.
Existe «resistencia selectiva a la insulina» en los tejidos del SOA y también en el ovario. El inhibidor de la ruta MAPK U0126 bloquea la actividad quinasa regulada por la señal extracelular en células teca, y la actividad del citocromo P450c17 (CYP17) también se disminuye significativamente. Esto indica que la actividad de quinasa regulada por señal extracelular participa principalmente en la biosíntesis de andrógenos en células de teca. La resistencia a la insulina ovárica está asociada con la amplificación de la señalización mitogénica, así como con la hiperfunción ovárica, que incluye el exceso de producción de andrógenos por las células de teca y la proliferación de células de la granulosa. Este entorno anormal disminuye la apoptosis del folículo, y aumenta el número de folículos y la producción de estrógenos. La clave para esta «suspensión» del crecimiento normal del folículo es la supresión de la hormona folículoestimulante mediante una estricta retroalimentación negativa del hiperestrogenismo. La resistencia a la insulina ovárica es un mecanismo patológico clave en el SOA y la resistencia periférica a la insulina juega un importante papel auxiliar en la estimulación de SOA9. La asociación entre la resistencia a la insulina y el hiperandrogenismo en el SOA se basa principalmente en dos conceptos esenciales:
- La resistencia a la insulina es un importante factor regulador de la síntesis ovárica de los andrógenos, mediante una acción sinérgica con LH provocada por el sistema enzimático P450c17a y, en presencia de hiperinsulinismo, actúa como una verdadera hormona gonadotrópica. · Una condición de hiperinsulinismo, que ocurre como una forma de compensación por un estado de resistencia a la insulina, puede ser responsable tanto de una mayor producción androgénica como de mayores valores de andrógenos libres (testosterona), mediante la reducción de la síntesis hepática de globulina transportadora de hormonas sexuales (SHBG).
Acantosis nigricans (AN)
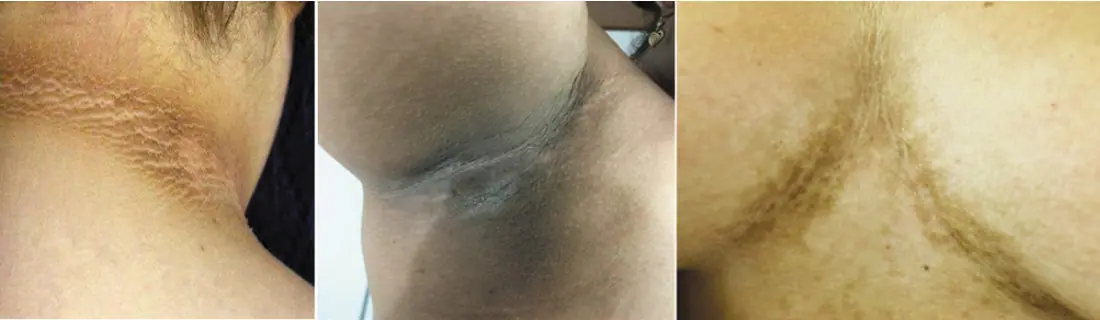
Otra característica de casi todas las formas conocidas de IR grave es la acantosis nigricans, un engrosamiento aterciopelado de la piel. Por lo general, se encuentra en la axila, la nuca y la ingle, pero puede ocurrir en cualquier sitio de flexión, y en los casos más extremos puede ser periocular, perioral, perianal o incluso puede aparecer en superficies planas. Se asocia comúnmente con acrocordones (etiquetas de piel). Histológicamente, la acantosis nigricans se caracteriza por hiperqueratosis, algunas veces con hiperpigmentación, así como papilomatosis leve, lo cual sugiere que tanto los queratinocitos como los fibroblastos dérmicos se ven afectados. La patogénesis precisa no está clara, pero también se puede encontrar raramente en síndromes congénitos sin IR (9a) como síndrome paraneoplásico, y varias líneas de evidencia sugieren que la señalización mejorada a través de receptores de tipo tirosina quinasa mitogénicos, incluyendo IGF- El receptor 1, desempeña un papel central. En IR, la acantosis depende de la hiperinsulinemia, y esto no se observa en la rara situación de IR «prerreceptor» debido a niveles inusualmente altos de anticuerpos antiinsulina en aquellos que reciben tratamiento con insulina exógena. La decoloración de la acantosis indica una reducción en los niveles de insulina, ya sea debido a la disminución de la IR o, por el contrario, al empeoramiento de la falla de las células. La acantosis nigricans puede excoriarse y/o infectarse, y en conjunto con el hiperandrogenismo relacionado con IR puede contribuir a la hidradenitis supurativa. Clínicamente, la acantosis nigricans es un indicador de resistencia a la insulina y puede ser la queja de presentación de pacientes con SOA10. Es una lesión cutánea caracterizada por placas hiperqueratósicas aterciopeladas, papilomatosas, pardo-negruzcas, típicamente ubicada en las superficies intertriginosas y el cuello, que frecuentemente presentan hiperpigmentación. Sin embargo, la acantosis nigricans se diagnostica definitivamente mediante examen histológico de la piel. Predomina en pacientes obesas, pero en mujeres delgadas con SOA también existe evidencia histológica de acantosis nigricans. Su gravedad está directamente correlacionada con el grado de resistencia a la insulina8.
Las evaluaciones de laboratorio de la resistencia a la insulina (p. ej., las mediciones de los niveles de insulina en ayunas) no se recomiendan de rutina dada su imprecisión y su utilidad clínica incierta.22 El «estándar de oro» para evaluar la resistencia metabólica a la insulina in vivo es la colocación de un clamp euglicémicohiperinsulinémico, usada en procedimientos de investigación. Esta técnica evalúa cuantitativamente la acción de la insulina en la toma de glucosa de todo el cuerpo infundiendo una dosis deseada de insulina y manteniendo la euglucemia usando una infusión de glucosa variable donde la tasa se ajusta con base en determinaciones frecuentes de glucosa sanguínea arterial8. Aunque a veces se usan índices calculados que usan concentraciones de glucosa e insulina en ayunas (p. ej., relación glucosainsulina, evaluación del modelo de homeostasis de la resistencia a la insulina [HOMA-IR o HOMA]), existen limitaciones en su uso, incluidos cambios en la función de las células beta con el tiempo, la falta de un ensayo de insulina universal estandarizado y la falta de datos que demuestren que los marcadores de resistencia a la insulina predicen la respuesta al tratamiento23.
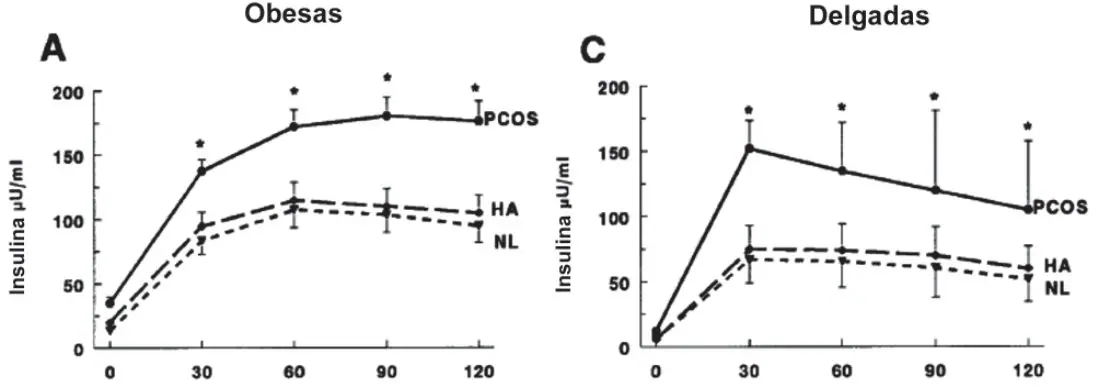
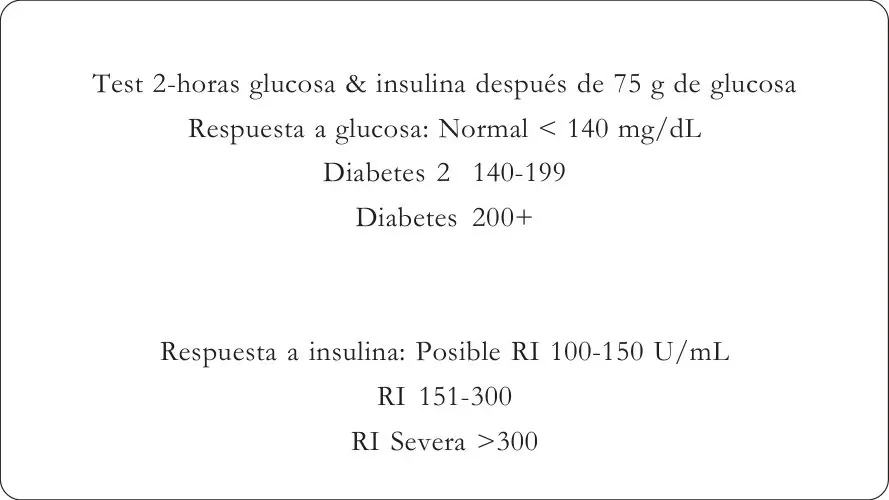
Basado en los estudios que demostraron que los pacientes con diagnóstico de mPCO y no otros hiperandrogenismos respondían con una elevación de insulina ante la carga de glucosa28, SE ha utilizado la relación glucosa insulina (< 4,2) (figura 1). El test que usamos corrientemente es el de insulina basal e insulina poscarga 75 gr a las dos horas para documentar la resistencia a la insulina (figura 2).
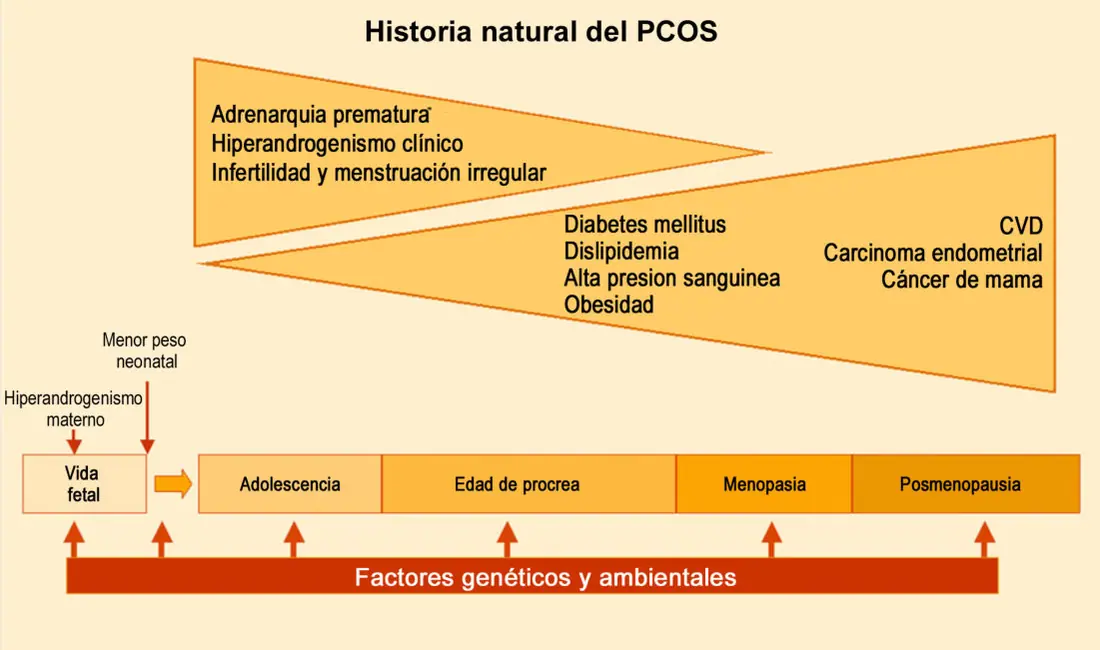
Además, en mujeres obesas, parece que hay otros factores, como un aumento en los niveles de leptina (y también de los niveles séricos de su receptor soluble, sOB-R), del sistema IGF-I y II y de la proteína de unión al IGF (particularmente IGFBP-1), los cuales tienen un efecto sinérgico con la insulina durante la estimulación de la esteroidogénesis ovárica15(figura 3).
Hiperinsulinemia y riesgo cardiovascular
La resistencia a la insulina también presenta efectos en las células endoteliales; además, una asociación con la síntesis y liberación reducida de óxido nítrico (ON), una mayor inactivación del ON y un aumento de la síntesis de agentes vasoconstrictores, lo que aumenta la rigidez vascular y altera la acción vasodilatadora de insulina, como se demostró en mujeres con SOA. Además, la hiperinsulinemia ejerce un efecto hipertrófico directo sobre el endotelio vascular y las células musculares lisas vasculares, y junto con la RI estimula la producción de endotelina-1, exagerando así la disfunción endotelial. Una función endotelial deteriorada, además del deterioro funcional temprano de la pared vascular, signos morfológicos de la aterogénesis temprana (por ejemplo, el aumento del grosor íntima-media de las arterias carótidas), son altamente prevalentes en mujeres jóvenes con SOA1(figura 4).
Tratamiento
· Cambios en estilo de vida
La modificación del estilo de vida, incluida la dieta y el ejercicio, es la estrategia metabólica clave para las mujeres con SOA con obesidad abdominal. El exceso de andrógenos en las mujeres SOA induce la deposición de grasa abdominal que, en consecuencia, agrava la RI y conduce a hiperinsulinismo compensatorio, aumentando aún más la secreción de andrógenos ováricos. Por lo tanto, las estrategias terapéuticas están orientadas a reducir el peso y excluir los efectos metabólicos perjudiciales de la adiposidad abdominal, lo que conduce a una mejora consecuente tanto en las comorbilidades metabólicas como en los resultados reproductivos en las mujeres con SOA1. La combinación de ajustes de hábitos alimenticios y actividad física, que fue seguida principalmente por actividad física en el período de extensión, generalmente resultó en la reducción de peso y la recuperación completa de las características clínicas del SOA en una proporción significativa de las mujeres afectadas16. Hábitos alimenticios que incluyen dieta RI: Resistencia a la insulina.
con restricción de calorías, a expensas de azúcares (dulces, helados, pasteles, gaseosas), un solo carbohidrato en la mesa y el 50% de verduras en el plato son básicos para la disminución de peso27.
· Tratamiento farmacológico
Metformina
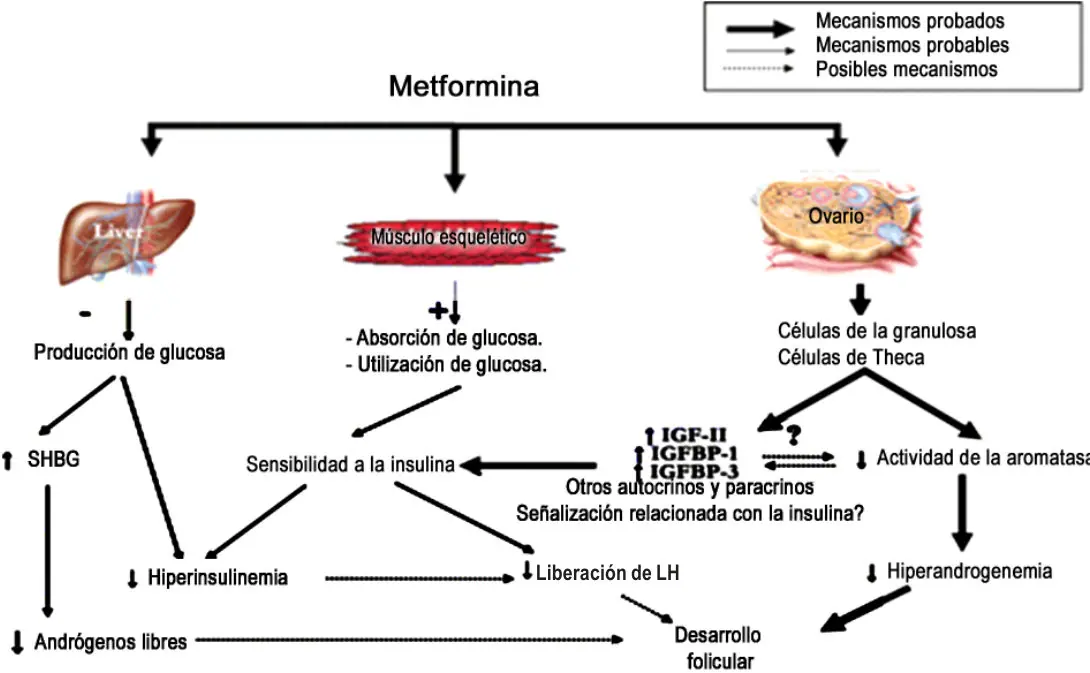
La metformina es un medicamento de bajo costo y fácilmente disponible que se ha usado ampliamente como sensibilizador de insulina durante más de siete décadas en DM2 y durante varias décadas en SOA. La resistencia a la insulina está documentada en estudios de clamp euglicémico-hiperinsulinémico en el 75% de las mujeres delgadas y el 95% de las mujeres con sobrepeso, y abordar esto ha apuntalado el uso de metformina en SOA, la cual es ampliamente utilizada por mujeres con este síndrome en la actualidad24. La metformina inhibe la gluconeogénesis hepática pero, al mismo tiempo, ha demostrado tener un efecto directo sobre la esteroidogénesis ovárica en cultivos de células de la granulosa17 (figura 5).
El tratamiento a largo plazo con metformina en mujeres SOA podría aumentar la tasa de ovulación, mejorar la ciclicidad menstrual y reducir los niveles séricos de andrógenos. La terapia con citrato de clomifeno solo es superior a la metformina únicamente en cuanto a la tasa de nacidos vivos y la ovulación, mientras que la terapia de combinación es superior al clomifeno solo para la inducción de la ovulación y lograr el embarazo en SOA. Recientemente se demostró que el uso de metformina durante el embarazo en mujeres con SOA no está relacionado con una mayor incidencia de anormalidades fetales y el peso del feto al nacer18. Cuando se prescribe metformina, se debe considerar lo siguiente: · Los efectos adversos, incluidos los efectos secundarios gastrointestinales que generalmente son dependientes de la dosis y autolimitados, deben ser objeto de una discusión individualizada.
- Iniciar con una dosis baja, con incrementos de 500 mg, 1-2 por semana. · El uso de metformina parece ser seguro a largo plazo; sin embargo, se debe considerar que su uso puede estar asociado con niveles bajos de vitamina B12.24
Otros fármacos
Existen otros fármacos que sensibilizan a la insulina, como la metformina, la pioglitazona y las isoformas de inositol, pero existen solo unos pocos ensayos clínicos sobre el uso de otros medicamentos que sensibilizan a la insulina en mujeres con PCOS. La pioglitazona y la rosiglitazona son tiazolidindionas (TZD) que han demostrado mejorar la resistencia a la insulina y la tolerancia alterada a la glucosa, el hiperandrogenismo, así como la frecuencia menstrual y la tasa de ovulación en mujeres con SOA1. Se demostró que la adición de pioglitazona en mujeres con SOA resistentes a la metformina mejora significativamente los defectos metabólicos y hormonales, lo cual sugiere que esta combinación de fármacos es beneficiosa para el tratamiento de las mujeres con PCOS con fenotipos más graves19. Sin embargo, las TZD tienen un riesgo teratogénico y no deben prescribirse a mujeres que desean un embarazo.
El inositol, al ser un segundo mensajero que produce un efecto parecido a la insulina sobre las enzimas metabólicas, se considera un agente potencialmente novedoso de sensibilización a la insulina en las mujeres con SOA. Un estudio reciente destaca que la administración oral de mioinositol, solo o en combinación con D- chiro-inositol, es capaz de restablecer la ovulación espontánea y mejorar la fertilidad en mujeres con SOA20.
Referencias
- 1. D. Macut, J. Bjekic-Macut, D. Rahelic, M. Doknic. Insulin and the polycystic ovary syndrome. Diabetes research and clinical practice 2017;130:163-170. 1a. D. Dewailly, H. Gronier, E. Poncelet, G. Robin, M. Leroy, P. Pigny, A. Duhamel, S. Catteau-Jonard. Diagnosis of polycystic ovary syndrome (PCOS): revisiting the threshold values of follicle count on ultrasound and of the serum AMH level for the definition of polycystic ovaries. Human Reproduction. 2011;26(11): 3123-9, https://doi.org/
- 1093/humrep/der297 2. R. J. Norman, D. Dewailly, R. S. Legro, T. E. Hickey. Polycystic ovary syndrome. Lancet. 2007;370(9588):685-97. 3. T. M. Barber, M. I. McCarthy, J. A. Wass, S. Franks. Obesity and polycystic ovary syndrome. Clinical endocrinology. 2006;65(2):137-45. 4. A. Nandi, Z. Chen, R. Patel, L. Poretsky. Polycystic Ovary Syndrome. Endocrinol Metab Clin N Am. 2014;43:123-47. 5. DA Zawadski JK. Diagnostic criteria for polycystic ovary syndrome: towards a rational approach. In: Dunaif AGJ, Haseltine FP, Merriam GR, editors. Polycystic ovary syndrome. Boston: Blackwell Scientific Publications; 1992. p. 377-84. 6. Rotterdam EA-SPcwg. Revised 2003 consensus on diagnostic criteria and long-term health risks related to polycystic ovary syndrome (PCOS). Hum Reprod. 2004;19:41-7. 7. Azziz R, Carmina E, Dewailly D, Diamanti- Kandarakis E, Escobar-Morreale HF, Futterweit W, et al. The androgen excess and PCOS society criteria for the polycystic ovary syndrome: the complete task force report. Fertil Steril. 2009;91:456-88. 8. E. Diamanti-Kandarakis, A. Dunaif. Insulin resistance and the polycystic ovary syndrome revisited: An update on mechanisms and implication. Endocr Rev. December 1, 2012;33(6):981-1030. 9. J. M. Pauli, N. Raja-Khan, X. Wu, R. S. Legro. Current perspectives of insulin resistance and polycystic ovary síndrome. Diabet Med. 2011;28: 1445-54. 9a. Torley D, Bellus GA, Munro CS. Genes, growth factors and acanthosis nigricans. Br J Dermatol. 2002147:1096-101
- Dunaif A, Green G, Phelps RG, et al. Acanthosis Nigricans, insulin action, and hyperandrogenism: clinical, histological, and biochemical findings. J Clin Endocrinol Metab. 1991;73:590. 10a Delitala AP, Capobianco G, Delitala G, et al. Polycystic ovary syndrome, adipose tissue and metabolic syndrome. Arch Gynecol Obstet. 2017;296:405-19.
- E. Diamanti-Kandarakis, A. Dunaif. Insulin resistance and the polycystic ovary syndrome revisited: An update on mechanisms and implication. Endocr Rev. December 1, 2012;33(6):981-1030.
- M. Corton, J. I. Botella-Carretero, A. Benguria, G. Villuendas, A. Zaballos, J. L. San Millan, H. F. Escobar-Morreale, B. Peral. Differential gene expression profile in omental adipose tissue in women with polycystic ovary syndrome. J Clin Endocrinol Metab. 2007;92(1):
- 37.
- J. N. Fain, A. K. Madan, M. L. Hiler, P. Cheema, S. W. Bahouth. Comparison of the release of adipokines by adipose tissue, adipose tissue matrix, and adipocytes from visceral and subcutaneous abdominal adipose tissues of obese humans. Endocrinology. 2004;145(5): 2273-82.
- L. Manneras-Holm, H. Leonhardt, J. Kullberg, E. Jennische, A. Oden, G. Holm, M. Hellstrom, L. Lonn, G. Olivecrona, E. Stener-Victorin, M. Lonn. Adipose tissue has aberrant morphology and function in PCOS: enlarged adipocytes and low serum adiponectin, but not circulating sex steroids, are strongly associated with insulin resistance. J Clin Endocrinol Metab. 2011;96(2):E304-11.
- Virkamaki A, Ueki K, Kahn CR. Protein– protein interaction in insulin signaling and the molecular mechanisms of insulin resistance. J Clin Invest. 1999;103:931-43.
- Poretsky L, Cataldo NA, Rosenwaks Z, Giudice LC. The insulin-related ovarian regulatory system in health and disease. Endocr Rev. 1999;20:535e82.,
- Puder JJ, Muller B, Keller U. Letter re: The biological variation of testosterone and sex hormone-binding globulin (SHBG) in polycystic ovarian syndrome: implications for SHBG as a surrogate marker of insulin resistance. J Clin Endocrinol Metab. 2005;90(7): 4419e20.
- Pasquali R, Gambineri A, Cavazza C, Ibarra Gasparini D, Ciampaglia W, Cognigni GE, et al. Heterogeneity in the responsiveness to long-term lifestyle intervention and predictability in obese women with polycystic ovary syndrome. Eur J Endocrinol. 2011;164:53-60.
- Mansfield R, Galea R, Brincat M, Hole D, Mason H. Metformin has direct effects on human ovarian steroidogenesis. Fertil Steril. 2003;79:956e62.
- Tan X, Li S, Chang Y, Fang C, Liu H, Zhang X, et al. Effect of metformin treatment during pregnancy on women with PCOS: a systematic review and meta-analysis. Clin Invest Med. 2016;39:E120-31.
- Valsamakis G, Lois K, Kumar S, Mastorakos G. Metabolic and other effects of pioglitazone as an add-on therapy to metformin in the treatment of polycystic ovary syndrome (PCOS). Hormones. 2013;12:363-78.
- Unfer V, Nestler JE, Kamenov ZA, Prapas N, Facchinetti F. Effects of inositol(s) in women with PCOS: a systematic review of randomized controlled trials. Int J Endocrinol. 2016;1849162.
- McCartney C, Marshall J. Polycystic Ovary Syndrome. N Engl J Med. July 7, 2016;375:1.
- Barbieri R, Ehrmann D. Diagnosis of polycystic ovary syndrome in adults. Uptodate 2017.
- International evidence-based guideline for the assessment and management of polycystic ovary syndrome. 2018.
- Rojas J, Chávez M, Olivar L, Rojas M, Morillo J, Mejías J, Calvo M, Bermúdez V. Polycystic ovary syndrome, insulin resistance, and obesity: navigating the pathophysiologic labyrinth. Int J Reprod Med. 2014;2014:719050.
- A Galluzzo, M Calogero Amato, C Giordano. Insulin resistance and polycystic ovary syndrome. Nutrition, Metabolism & Cardiovascular Diseases. 2008;18:511e518.
- Dunaif A, Graf M, Mandeli J, Laumas V, Dobrjansky A. Characterization of groups of hyperandrogenic women with acanthosis nigricans, impaired glucose tolerance and/or hyperinsulinemia. J Clin Endocrinol Metab. 1987;65:499-507.
- Moran L, Pacuali R, Teede H. et al. Treatment of obesity in polycystic ovary syndrome: a position statement of the Androgen Excess and Polycystic Ovary Syndrome Society. Fertility Sterility. 2009;92:1966-82.
Afiliaciones y notas
* Residente Rotante . Endocrinologia Ginecologica . Dpto OB-GIN Universidad del Valle. ** Profersor Titular y Distinguido. Endocrinologia Ginecologica. Dpto OB-GIN . Universidad del Valle.
Cómo citar este artículo
Rengifo Rodríguez DM, Gómez Tabares G. Ovario androgénico: obesidad y resistencia a la insulina. Rev Col Menop. 2018;24(2):8-17.
Rengifo Rodríguez, D. M., & Gómez Tabares, G. (2018). Ovario androgénico: obesidad y resistencia a la insulina. Revista Colombiana de Menopausia, 24(2), 8–17.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.