Amenorrea primaria en una mujer con características sexuales secundarias presencia de ovarios y cariotipo 46XX son descritos en dos casos, uno con ausencia de formación de útero y otro con útero cavitado y antecedentes de consulta por dismenorrea severa cíclica con detección de hematómetra, ambos con agenesia de vagina. Se hace revisión del síndrome y se describen sucintamente las técnicas quirúrgicas reconstructivas de vagina y de neocuello con bibliografía donde se conocen las técnicas quirúrgicas detalladas.
Primary amenorrhea in a woman with presence of secondary sex characteristics and ovaries and karyotype 46XX, is described in two cases, one with no formation of the uterus and one with cavitated uterus and background of cyclic severe dysmenorrhea and findings of hematómetra, both with vaginal agenesis. It makes a revision of the syndrome and vaginal and neocérvix reconstructive surgical technic with bibliography where surgery techniques are described
Introducción
La agenesia mulleriana ocurre en una de cada 4.000 a 10.000 mujeres. La presentación más común es la ausencia congénita de vagina, útero o ambos, lo cual se denomina aplasia mulleriana, síndrome de Mayer Rokitansky Kuster Hauser (MRKH) o agenesia vaginal1. El síndrome fue descrito por primera vez por Mayer (1829), y luego por Rokitansky (1838), como la agenesia del útero y la vagina debido a un desarrollo anormal de los conductos mullerianos; más adelante Kuster (1910) informó que esta entidad se asociaba frecuentemente con malformaciones urológicas, de ahí su nombre MRKH2.
El síndrome de MRKH se caracteriza por aplasia congénita del útero y los dos tercios superiores de la vagina, en mujeres con desarrollo normal de las características sexuales secundarias y un cariotipo normal (46 XX). MRKH puede presentarse solo tipo I, o en mayor medida asociado a defectos renales, vertebrales, y en algunas ocasiones con defectos auditivos y cardiacos tipo ii o asociación MURCS. El primer signo del síndrome de MRKH es una amenorrea primaria en una mujer joven, con desarrollo normal de las características sexuales secundarias, genitales externos normales, ovarios normales y funcionales, con cariotipo 46 XX, sin una anomalía cromosómica visible. Sus manifestaciones fenotípicas se superponen con otros síndromes y asociaciones, por lo que requiere una caracterización precisa. Por mucho tiempo ha sido considerada como una anomalía esporádica, pero el incremento en el número de casos familiares ahora apoyanj una causa genética. En casos familiares, el síndrome parece ser transmitido como un rasgo autosómico dominante, con penetrancia incompleta y expresividad variable. Sin embargo, la etiología del síndrome de MRKH aún no está clara. El tratamiento de la aplasia de vagina consiste en la creación de una neovagina, que se realiza para permitir el coito. Debido al impacto psicológico del síndrome de MRKH en las mujeres jóvenes, es importante asesorar a las familias antes y después del tratamiento14. Dibujos esquemáticos de los típicos remanentes de conductos de Müller13
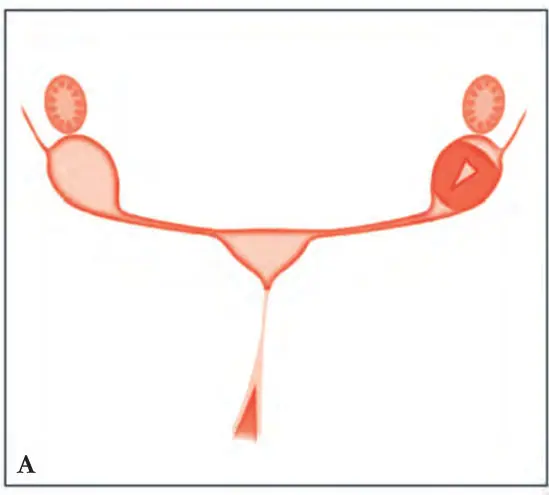
Bandas fibrosas que conectan los remanentes uterinos, que convergen en la línea media del tejido blando triangular; la cavitación puede estar presente en los brotes uterinos (representado en el triángulo dentro de la yema izquierda). También se muestran los ovarios colindantes a los brotes uterinos.
Nombre de la enfermedad y sinónimos
El síndrome de MRKH ha sido nombrado como CAUV (ausencia congénita de útero y vagina), MA (aplasia mulleriana) o GRES (síndrome genital-renal-auditivo) 14.
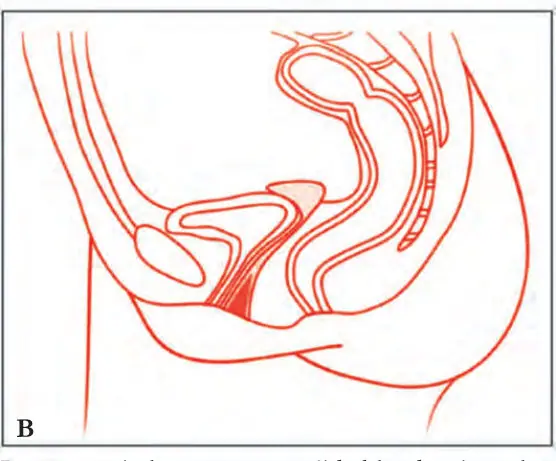
Imagen sagital que muestra tejido blando triangular situado por encima de la cúpula de la vejiga. El tejido blando se continúa con la vagina, mostrando atrofia en los dos tercios superiores.
Definición y criterios diagnósticos
El síndrome de MRKH se caracteriza por aplasia congénita del útero y los dos tercios superiores de la vagina, en mujeres con desarrollo normal de las características sexuales secundarias y un cariotipo normal 46 XX14. Otras malformaciones asociadas incluyen (tipo II o asociación MURCS): · Malformaciones renales: agenesia unilateral, ectopia, riñones en herradura. · Malformaciones esqueléticas: en especial vertebrales (anomalía de Klippel Feil; vértebras fusionadas, principalmente cervicales; escoliosis). · Defectos de audición. · Malformaciones cardiacas (menos frecuentes). · Anomalías en los dedos, sindactilias, polidactilias (menos frecuentes).
Epidemiología
La incidencia es de una por cada 4.500 mujeres. La mayoría de los casos parecen ser esporádicos, aunque también se han descrito casos familiares. La herencia es autosómica dominante, con penetrancia incompleta y expresividad variable; lo cual sugiere que la prevalencia del síndrome puede ser subestimada. El tipo I es menos frecuente que la asociación MURCS14.
Clínica
Generalmente se manifiesta con amenorrea primaria en adolescentes con crecimiento y desarrollo normales1. Estas pacientes tienen un fenotipo femenino, un cariotipo normal (46 XX), ovarios normales y funcionales, sin signos de exceso de andrógenos. El examen físico evidencia pubertad completa, con características sexuales secundarias (desarrollo del vello púbico y mamas TANNER V) y genitales externos normales. Simultáneamente la vagina tiene una profundidad menor de 2-7 cm. El 2-7% de las pacientes con agenesia mulleriana tienen endometrio activo en las estructuras uterinas; estas pacientes presentarán dolor pélvico crónico o cíclico1. El examen físico es necesario para diagnosticar el síndrome de MRKH, en cualquiera de sus dos tipos. La aplasia uterina en presencia de dos cuernos rudimentarios rodeados del repliegue peritoneal y trompas de Falopio normales corresponde al síndrome MRKH tipo I. El tipo II se caracteriza por hipoplasia uterina simétrica o asimétrica, acompañada de aplasia de uno o ambos cuernos, o diferencia en el tamaño de los dos cuernos rudimentarios, y malformaciones tubáricas como hipoplasia o aplasia de una o ambas tubas14. También se han descrito casos con ovarios poliquísticos y tumores ováricos. Por otra parte, se ha descrito aplasia o ausencia de conductos mullerianos sugestivos del síndrome de MRKH, en casos de disgenesia o agenesias gonadales, en pacientes con fenotipo femenino con XY o XO. Hasta el momento, estas alteraciones gonadales no se consideran parte del síndrome de MRKH, mostrando una asociación aleatoria14.
Malformaciones asociadas al síndrome de MRKH tipo II (asociación MURCS)
En conjunto, las asociaciones con malformaciones del tracto urinario superior se presentan en el 40 % de pacientes con síndrome de MRKH. Principalmente incluyen: agenesia renal unilateral (23-28 %), ectopia de uno o ambos riñones (17 %), hipoplasia renal (4 %), riñón en herradura e hidronefrosis. La evaluación renal se requiere en pacientes con síndrome de MRKH, y también «probandos» familiares (personas que sirven como punto de inicio para el estudio genético de la familia)14.
Un estudio retrospectivo de casos identificó una tendencia hacia mayores tasas de anomalías renales identificadas en pacientes con agenesia completa de los conductos mullerianos, comparadas con aquellas que presentaban remanentes uterinos hipoplásicos (40,7 % vs. 12,5 %)3.
Anormalidades esqueléticas asociadas
Estas anomalías principalmente comprometen la columna vertebral (30-40 %), y menos frecuentemente la cara o las extremidades. Las malformaciones raquídeas encontradas en la asociación MURCS son: escoliosis (20 %), alteraciones vertebrales aisladas (asimétricas, fusionadas), asociación Klippel Feil (fusión de por lo menos dos segmentos cervicales, cuello corto, línea del cabello baja, restricción de la movilidad del cuello) y/o deformidad de Sprengel, malformaciones o agenesia de costillas y espina bífida. Las malformaciones en la cara y en las extremidades son principalmente braquimesofalangia ectrodactilia, pulgar duplicado, ausencia de radio, displasia atrio-digital (similar al síndrome de Holt-Oram) y asimetría facial14.
Deterioro auditivo asociado
Los defectos auditivos o sordera están asociados en el 10-25 % de pacientes con la asociación MURCS; estas pacientes a menudo están preocupadas por la sordera conductiva debido a malformaciones en el oído medio, como anquilosis del estribo, o defectos neurosensoriales de severidad variable14.
Malformaciones cardiacas asociadas
La asociación entre síndrome de MRKH y malformaciones cardiacas es menos común. Todos los reportes involucran defectos cardiacos severos o letales, evocando el síndrome de Holt-Oram o síndrome similar al velocardiofacial, y requieren cirugía. Otras malformaciones reportadashan sido ventana aorto-pulmonar, defectos en el septo atrial, estenosis pulmonar o tetralogía de Fallot14.
Métodos diagnósticos
Ecografía transabdominal: Procedimien-
to simple, no invasivo, que debe ser el método de imagen inicial en la valoración de pacientes con sospecha de aplasia Mulleriana. Este tipo de examen evidencia la ausencia de útero entre la vejiga y el recto. Sin embargo, una estructura cuadrangular retrovesical puede ser erróneamente identificada como un útero juvenil o hipoplásico: este hecho corresponde a un vestigio de lámina localizada debajo del repliegue peritoneal. Este vestigio no presenta cavidad, no hay evidencia de la línea hiperecogénica, que normalmente corresponde a la membrana mucosa uterina. Finalmente, las malformaciones renales deben ser evaluadas sistemáticamente en esta ecografía10.
La ecografía es importante para la detección inicial de úteros o cuernos rudimentarios cavitados con endometrio funcionales y usualmente hematómetra, manifestada clínicamente por dolor abdominal severo cíclico. Estas pacientes generalmente consultan por dolor cíclico y en ocasiones acuden a urgencias por dolor agudo. Esta definición en el diagnóstico es importante posteriormente para el tratamiento.
Resonancia magnética nuclear (RMN)
Técnica no invasiva es más sensible y específica
MRKH/ Atresia vaginal MURCS
Reg. superior vagina Ausente Útero Ausente Gónadas Ovario Desarrollo mamario Normal Vello público Normal Hiperandrogenismo No Cariotipo 46XX que la ecografía. Se debe realizar cuando los hallazgos ecográficos son inconclusos o incompletos. Permite la valoración precisa de la aplasia uterina, así como la clara visualización de los cuernos y ovarios rudimentarios. La aplasia uterina es mejor caracterizada en las imágenes sagitales, mientras que la aplasia vaginal es mejor visualizada en las imágenes transversas. Por otra parte, la RMN puede ser usada simultáneamente para el estudio de malformaciones esqueléticas y renales asociadas. Es un método diagnóstico considerado como el «Gold Estándar»10.
Laparoscopia: Aunque no es necesaria en el diagnóstico de agenesia Mulleriana, puede ser útil en el tratamiento de pacientes con cuernos uterinos rudimentarios y funcionales 1.
Estado biológico
El cariotipo en pacientes con MRKH siempre es 46 XX, sin alteraciones cromosómicas visibles. El balance endocrino FSH, LH y 17 B estradiol es femenino normal, y provee evidencia de ovarios normales y funcionales. No hay signos de hiperandrogenismo, con niveles femeninos normales de testosterona, delta 4 androstenediona, 17 hidroxiprogesterona y DHEAS14. Una vez se diagnostica el síndrome MRKH, se deben evaluar malformaciones asociadas, con ecografía transabdominal y radiografía de columna. En caso de sospecha de deterioro auditivo o anomalía cardiaca, se deben realizar estudios complementarios: audiograma y/o ecografía14.
Diagnósticos diferenciales14
Sd. Insensibilidad aislada WNT 4 a los andrógenos Variable Ausente Ausente Presente Ausente Ausente Ovario Ovario masculinizado Testículos Normal Normal Normal Normal Normal Escaso No Si No 46XX 46XX 46XY
Tratamiento
El diagnóstico de síndrome de MRKH genera gran estrés emocional, por lo cual, se aconseja apoyo psicológico para la decisión futura de la creación de neovagina y el manejo de la esterilidad. Se deben discutir técnicas de reproducción asistida y el uso de un útero subrogado. El mejor predictor de buenos resultados a nivel emocional, después del diagnóstico y la creación de la nueva vagina, es una buena relación del paciente con sus padres, y la habilidad de compartir sus sentimientos con la familia, amigo y pareja, si existe1.
*Tratamiento de la aplasia útero-vaginal
Consiste en la creación de una neovagina, la cual se debe ofrecer a las pacientes solo cuando están listas para iniciar su vida sexual y tienen madurez emocional. El tratamiento puede ser quirúrgico o no quirúrgico; la elección del tratamiento se debe adaptar a las necesidades individuales1. Existen dos tipos de procedimientos principales. El primero consiste en la creación de una nueva cavidad y puede ser quirúrgico o no quirúrgico; y el segundo es el reemplazo vaginal con un canal preexistente forrado con una membrana mucosa (Ej.: el intestino) o injerto de piel11; y recientemente hemos implementado el uso de material sintético15, 16. La creación no quirúrgica de una neovagina es la primera línea de manejo en la mayoría de las pacientes1. Consiste en el uso de dilatadores vaginales por treinta minutos hasta completardos horas al día. En recientes series reportadas, el 90-95 % de pacientes lograron un éxito anatómico y funcional, con la dilatación vaginal4, 5. Pacientes que no tienen coitos frecuentes requieren continuar con la dilatación vaginal, al contrario de aquellas con vida sexual activa1. La creación quirúrgica de la neovagina es una opción para pacientes que no tuvieron éxito con los dilatadores vaginales o para quienes aceptan este manejo como primera opción terapéutica. La creación quirúrgica de la vagina requiere dilataciones posoperatorias o coito vaginal para mantener una adecuada longitud y diámetro vaginal1.
El objetivo es la creación de un canal vaginal en el eje correcto, de un tamaño adecuado y con capacidad secretora para permitir un coito. A menudo se realiza en la adolescencia tardía o en la adultez temprana (p. e., 17-21 años). Existen varias técnicas quirúrgicas, y la realizada depende de la experiencia del cirujano. No hay consenso en la literatura acerca de la mejor opción para la corrección quirúrgica que permita un mejor resultado funcional y satisfacción sexual1. El procedimiento quirúrgico más usado para la realización de la neovagina es el Mc Indoe- Abbe modificado. Este consiste en la disección de un espacio entre el recto y la vejiga, la colocación de un molde cubierto con injerto de piel de espesor parcial en el espacio, y el uso diligente de dilatación vaginal después de la operación. La dilatación posoperatoria es esencial para prevenir la contractura significativa del injerto de piel1. Actualmente hemos desarrollado e implementado la técnica simplificada de neovagina (Gómez et al.), que es una modificación de la técnica Mc Indoe. Consiste en el reemplazo del injerto cutáneo por la utilización de material sintético absorbente de bacterias, Cutimed Sorbact o Cutisorb. Este está basado en un concepto único antimicrobiano que funciona sin un agente químicamente activo. A cambio, se usa un principio físico para limpiar heridas colonizadas e infectadas: las bacterias y hongos son físicamente adheridos al apósito por una interacción hidrofóbica. Con cada cambio del apósito, los patógenos adheridos al apósito son removidos fácil y eficientemente de la herida. Este principio sorprendentemente simple ha sido exitosamente demostrado en numerosos estudios: Cutimed Sorbact es un producto confiable por su eficiencia antimicrobiana en el manejo de heridas y no está relacionado con posibles riesgos que acompañan a productos antibióticos o antisépticos de uso local.17 Esta nueva técnica para neovagina surge como una opción más práctica, más segura, con menos riesgo de morbilidad posquirúrgica y más económica, para restaurar la función sexual de mujeres con agenesia de vagina15 (caso 1).
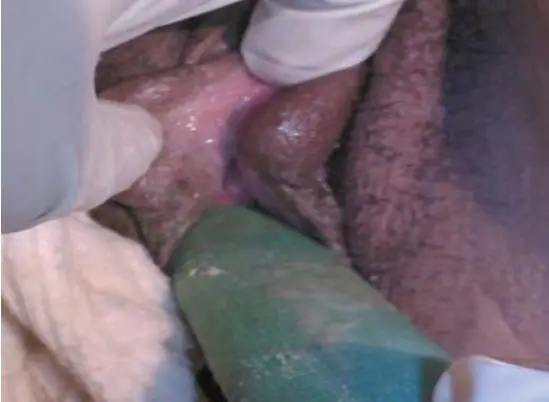
Técnica simplificada de neovagina. La imagen
muestra la inserción del molde recubierto por material sintético absorbente de bacterias, en neovagina16.
En los casos de úteros o remanentes de útero cavitados también (el mismo grupo) hemos desarrollado una técnica en dos tiempos de creación de neovagina con la técnica de membrana de Cutimed Sorbact y otro tiempo, en el mismo acto quirúrgico, en el cual por vía abdominal se permeabiliza el extremo caudal del útero, se introduce una sonda de Foley y se conecta con el fondo de saco de la reciente neovagina para crear una fístula que va a funcionar como neocuello16(caso 2).
Estado final de la cirugía
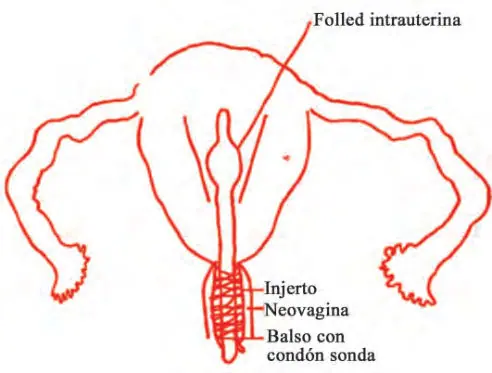
El molde de balso ha sido recubierto con un condón. Luego viene la sonda, recubierta por otro condón, el cual se recubre con el injerto de piel.
Técnica simplificada de Neovagina y neocérvix.
Representación esquemática con sonda de Foley y molde en la neovagina, cubierto con cutimed Sorbact.15-16
Otros métodos para la creación de la neovagina son el procedimiento de Vecchietti y otras técnicas laparoscópicas. El procedimiento laparoscópico de Vecchietti es una modificación de la técnica abierta, donde una neovagina se crea utilizando la dilatación continua con una tracción externa de un dispositivo que se fija temporalmente a la pared abdominal. En cambio, Davydov desarrolló una operación de tres etapas, que requiere la disección del espacio rectovesical, la movilización abdominal de un segmento del peritóneo, y la posterior unión del peritóneo al introito vaginal6-8. Estudios demuestran que los resultados anatómicos y funcionales de las dos técnicas laparoscópicas (Vecchietti y Davydov) tienden a ser comparables a los 12 meses de seguimiento; la única diferencia significativa parece ser en cuanto a la mayor longitud para la neovagina obtenida por la técnica de Davydov12. Otras técnicas, tales como injerto de intestino, el uso de la mucosa bucal, amnios y varios otros aloinjertos, se aplican con menos frecuencia a las mujeres con agenesia de los conductos de Müller6-8.
Seguimiento ginecológico
Las mujeres que tienen un historia de agenesia Mulleriana y a quienes se les ha creado una vagina funcional requieren cuidado ginecológico de rutina. Deben ser realizados exámenes médicos regulares para valorar la presencia de estenosis vaginal. Las mujeres sexualmente activas con agenesia Mulleriana deben ser conscientes de que corren el riesgo de contraer enfermedades de transmisión sexual y, por lo tanto, deben usar condones u otros métodos de barrera. Además, se debe realizar especuloscopia en búsqueda de posibles malignidades (en casos de injerto de piel o el intestino); colitis, ulceración (en los casos de vaginas intestinales) u otros problemas. La citología vaginal de rutina no se recomienda9. La evidencia disponible es insuficiente para orientar la decisión para la vacunación contra el virus del papiloma humano en mujeres con neovagina quirúrgica, aunque el riesgo teórico de neoplasia vaginal y verrugas genitales está presente9.
A continuación se describen dos casos clínicos de mujeres con síndrome de Mayer Rokitansky Kuster Hauser, captadas en el Hospital Universitario del Valle, centro de referencia de la región Suroccidental del país.
Caso clínico 1
Fecha: 12-02-2014 Paciente de 17 años, estudiante, quien consulta por cuadro de amenorrea primaria, fue valorada en periferia, donde solicitan TSH: 0,744 y ecografía pélvica transabdominal (11-12-2013) que reporta útero infantil (3,2 x 1 x 1,8 cm), endometrio lineal, ecogenicidad normal sin anormalidades pélvicas. Como antecedentes personales presenta varicela, dengue, migraña y rinitis, herniorrafia inguinal bilateral, sin inicio de relaciones sexuales. Al examen físico se evidencia paciente hemodinámicamente estable, Tanner mamario estadio III, genitales externos de configuración normal, distribución ginecoide del vello púbico Tanner III. Vagina corta, de aproximadamente 2 cm de longitud. Se considera toma de estudios de extensión cariotipo y RNM de pelvis, para valoración de órganos (anatomía pélvica y genitales internos). En la nueva valoración médica, acude con cariotipo (14-04-2014): 46 XX (normal) y RMN de pelvis (12-04-2014) que reporta ausencia de útero y vagina; ambos ovarios con folículos en su interior. Fondo de saco con líquido libre (posiblemente por ovulación reciente); vejiga, uretra, ampolla rectal y canal anal de características normales. Conclusión: Agenesia de útero y vagina. Diagnóstico: Síndrome de Mayer Rokitansky Kuster Hauser y amenorrea primaria. Conducta: Se programa para realización de neovagina, una vez tenga pareja sexual.
Caso clínico 2
Fecha: 5-01-2010 Paciente de 24 años, ama de casa, quien consulta por cuadro de amenorrea primaria con desarrollo de características sexuales secundarias a los 13 años. Sin antecedentes patológicos de importancia. Al examen físico, paciente hemodinámicamente estable, mamas Tanner estadio V, genitales externos de configuración normal, introito vaginal de 4 cm de largo, no se evidencia la presencia de cérvix a la especuloscopia, vello púbico Tanner V. A la paciente se le solicitan dos ecografías pélvicas, la primera del 9-09-2009: se observan dos imágenes que se consideran correspondientes a cuerpo uterino, separado por un septo o tabique. Conclusión:
útero bicorne interrogado.
En una segunda ecografía, del 9-11-2009, no se visualiza útero y en el lecho pélvico se evidencia imagen de aspecto sólido, nodulada, de 7,2 x 5,1 cm. Las anteriores se consideran ecografías no concordantes; y la paciente, con anomalía Mulleriana al examen físico y amenorrea primaria, por lo cual se solicita RMN de pelvis y cariotipo. El 1-03-2013 se realiza cariotipo que reporta 46 XX. En ecografía pélvica posterior (18-03-2013), se documenta como hallazgo incidental la presencia de imagen hiperecoica de 8,8 x 5,5 x 8,5 cm, septada, sólida en hueco pélvico, para lo cual se solicitan marcadores tumorales que son negativos, y es llevada a laparotomía exploratoria y anexectomía izquierda (20-03-203). Durante el procedimiento quirúrgico se evidencia endometrioma de 9 cm de diámetro, útero bicorne separado, con cuerno derecho rudimentario y ovario derecho de aspecto normal, trompa y ovario izquierdos dilatados con endometrioma en su interior, agenesia del cérvix y no hay comunicación de los cuernos con muñón vaginal.
Resultado de patología 20-03-2013: endometrioma e hidrosalpinx
La paciente vuelve a consulta el 14-05-2014, por cuadro de un año de evolución de dolor en fosa iliaca izquierda e hipogastrio, intenso, persistente, que mejora parcialmente con analgésicos comunes. Refiere que el dolor inició secundario al procedimiento quirúrgico del 20- 03-2013. Trae RMN de pelvis (3-05-2014): útero de 6,2 x 4,3 x 4,5 cm, endometrio de 12 mm, ovario derecho de 3,8 x 2,1 cm y ovario izquierdo de 2,1 x 1,2 cm; no se observa útero bicorne; remanente del cérvix adelgazado, elongado, sin poderse definir si existe comunicación con la cavidad endometrial, sin presencia de hematómetra. No se identifica mucosa vaginal.
Paciente al examen físico estable, orientada, con abdomen no distendido, blando, depresible, sin signos de irritación peritoneal, con dolor a la palpación profunda en hipogastrio. Paciente con disgenesia de conductos mullerianos, amenorrea primaria y endometriosis ; se programa para realización de cirugía en dos tiempos: primero la neovagina y en segundo lugar el neocérvix.
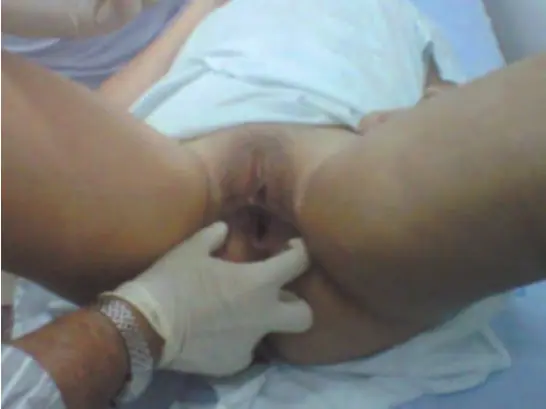
Técnica simplificada de neovagina. Resultado
final.
Conclusiones
En pacientes con síndrome de Rokitansky, los pasos más importantes en su enfoque son realizar un diagnóstico adecuado, evaluar anomalías congénitas subyacentes y realizar un adecuado asesoramiento psicosocial antes de cualquier tratamiento o intervención para hacer frente a los efectos emocionales y funcionales de las anomalías genitales. La laparoscopia es rara vez necesaria para hacer el diagnóstico, pero puede ser apropiada en pacientes con dolor pélvico. La creación no quirúrgica de la neovagina debe ser el manejo de primera línea. En los casos en que se requiera la intervención quirúrgica, la referencia a centros con experiencia en esta área se debe considerar porque pocos cirujanos tienen una amplia experiencia en construcción de neovaginas.
Conflicto de intereses
Los autores declaran no tener conflicto de intereses. No tienen ninguna vinculación con los proveedores de materiales usados
Bibliografía
- Müllerian Agenesis: Diagnosis, Management, and Treatment. Revista Ovid. 2013; 12: 1134-1137. The American College of Obstetricians and Gynecologists. Committee Opinion No. 562.
- Pittock ST et al. Mayer-Rokitansky-kuster- Hauser anomaly and associated malformations. American Journal of Medical Genetics. 2005; 135: 314-316.
- Courtney A. Marsh MD, MPH, and Yolanda R. et al. Mayer-Rokitansky-Kuster-Hauser Syndrome: Prevalence of Uterine Variants and Clinical Associations. Journal of Pediatric and Adolescent Gynecology. 2013; 26: 199-202.
- Carla P. Roberts, Michael J. Haber, John A. Rock. Vaginal creation for mullein agenesis. American Journal of Obstetrics and Gynecology. 2001; 185: 1349-1353.
- Edmonds DK, Rose GL, Lipton MG. Quack J. Mayer-Rokitansky-Kuster-Hauser syndrome: a review of 245 consecutive cases managed by a multidisciplinary approach with vaginal dilators. Fertility and Sterility. 2012; 97: 686-690.
- Herbert de Sousa Marques, Francisca Lopes dos Santos et. al. Creation of a neovagina in patiens with Rokitansky Syndrome using peritoneum from the pouch of Douglas: An analysis of 48 Cases. Fertility and Sterility. 2008; 90: 827-832.
- Adamyan L, Makiyan Z, Stepanian. A Differential Surgical Treatment of Female Genital Anomalies: EP8.27. An International Journal of Obstetrics and Gynaecology. 2013; 120: 393-394.
- Lisa M. Allen, Kerith L. Lucco. Psychosexual and functional outcomes after creation of a neovagina with laparoscopic Davydov in patients with vaginal agenesis. Fertility and Sterility. 2010; 94: 2272-2276.
- Frega A. Scirpa P. Sopracordevole F., et al. Impact of human papillomavirus infection on the neovaginal and vulval tissues of women who underwent surgical treatment for Mayer– Rokitansky–Kuster–Hauser syndrome. Fertility and Sterility. 2011; 96: 969-973.
- Daniel Guerrier and Programme de Recherches sur les Aplasies Müllériennes (PRAM). Mayer-Rokitansky-Küster-Hauser (PRAM). C o r r e o e l e c t r o n i c o : p r a m - n e t w o r k . coordination@univ-rennes1.
- Edmonds, D. Keith. Congenital malformations of the genital tract and their management. Best Practice and Research in Clinical Obstetrics and Gynaecology. 2003; 17: 19-40.
- Bianchi S., Frontino G. et al. Creation of a neovagina in Rokitansky syndrome: comparison between two laparoscopic techniques. Fertility and Sterility. 2011; 95: 1098-1100.
- Yoo Roh-Eul, Cho Jeong Yeon et al. Magnetic Resonance Evaluation of Mullerian Remnants in Mayer Rokitansky Kuster Hauser Syndrome. Korean Journal of Radiology. 2013; 14: 233-239.
- Karine Morcel, Laure Camborieux, Daniel Guerrier and Programme de Recherches sur les Aplasies Müllériennes (PRAM). Mayer- Rokitansky-Küster-Hauser (MRKH) syndrome. Orphanet Journal of Rare Diseases 2007; 2: 1-9.
- Gómez G. Síndrome de Disgenesia de Conductos Mullerianos: Agenesia de Cuello, 2/3 superiores de Vagina. Revista Colombiana de Ginecología y Obstetricia. 1994; 45; 81-83.
- Gómez G. y Nieto A. Técnica simplificada de Neovagina. Revista Colombiana de Ginecología y Obstetricia. 2010; 61169.
- Hampton S. An evaluation of the efficacy of Cutimed – Sorbact ®, in different types of non – healing wounds . Wounds UK. 2007. Vol. 3. No. 4.
Afiliaciones y notas
* Ginecólogo y endocrinólogo. Profesor titular y distinguido de la Universidad del Valle. Director de la Clínica Endocrinología Ginecológica y Menopausia, Hospital Universitario del Valle, Cali, Colombia.
** Residente de Ginecología y Obstetricia. Rotante por Clínica Endocrinología Ginecológica HUV. Universidad Surcolombiana, Neiva, Colombia.
Cómo citar este artículo
Gómez Tabares G, Rendón Restrepo C. Síndrome de Mayer Rokitansky Kuster Hauser (mrkh): a propósito de 2 casos clínicos. Rev Col Menop. 2014;20(4):259-267.
Gómez Tabares, G., & Rendón Restrepo, C. (2014). Síndrome de Mayer Rokitansky Kuster Hauser (mrkh): a propósito de 2 casos clínicos. Revista Colombiana de Menopausia, 20(4), 259–267.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.