Introducción
La hiperplasia adrenal congénita (HAC) es una alteración de transmisión genética a nivel de la esteroidogénesis suprarrenal, caracterizada por una deficiencia enzimática específica comprometida en la síntesis del cortisol a nivel de la corteza adrenal.
Clasificación
La HAC más frecuente es por deficiencia de la 21-hidroxilasa y sus principales variantes son la HAC-clásica (HAC-C) y la no clásica (HAC-NC). La forma clásica a la vez tiene dos manifestaciones clínicas: clásica perdedora de sal en el 75% de los casos y la clásica virilizante simple con un 25%1-3. Las pacientes con la variedad clásica perdedora de sal presentan al nacimiento genitales ambiguos, además de manifestaciones de deshidratación como resultado de la presencia de vómito y diarrea, posteriormente letargo y obnubilación que las puede llevar hasta la muerte. La variedad clásica virilizante simple tiene diferentes manifestaciones de ambigüedad sexual. La HAC-NC, también llamada latente, tardía, atenuada, adquirida o del adulto, es la enfermedad hereditaria más frecuente y afecta a ambos sexos por igual. Esta entidad se asocia a pubarquia prematura, pubertad precoz y diversas manifestaciones de maduración ósea y crecimiento acelerado. La HAC-NC puede presentarse tanto en niños como en niñas, en adolescentes y adultos; en las mujeres, en la edad reproductiva se expresa con infertilidad (también en el sexo masculino), hirsutismo, acné y hemorragia uterina anormal. Se diagnostica más frecuentemente en la mujer, ya que algunos síntomas dependientes del hiperandrogenismo son difíciles de diagnosticar en los varones y por tanto muchas veces pasan como asintomáticos.
Las pacientes con HAC-NC algunas veces tienen clitoromegalia.
Esteroidogénesis adrenal y sus alteraciones
La corteza adrenal está constituida por tres diferentes capas, cada una con capacidad de síntesis de hormonas diferentes; es así como la capa más externa o glomerular sintetiza mineralocorticoides como la aldosterona, la intermedia o fascicular sintetiza glucocorticoides como el cortisol y la más interna o reticular, en contacto con la médula adrenal, produce andrógenos como la DHEAS. Estas hormonas son sintetizadas bajo el control de sistemas enzimáticos independientes. El cortisol está bajo el control de la hormona adrenocorticotrópica (ACTH), cuya liberación pulsátil es regulada por la hormona liberadora de corticotropina (CRH), constituyendo el eje hipotálamo-hipófisis-adrenal. Con un sistema de retroalimentación negativa en donde el aumento de cortisol frena la síntesis de ACTH a nivel central y su disminución la estimula. La deficiencia de la 21-hidroxilasa, que es la deficiencia más frecuente, altera la producción del cortisol, generando aumento de la secreción de ACTH. La elevación crónica de ACTH estimula la acumulación de precursores de andrógenos y genera todas las manifestaciones clínicas. En la figura 2 se pueden apreciar las alteraciones en la morfología de los genitales de acuerdo al compromiso enzimático, desde la presentación del seno urogenital, la fusión labial y escrotalización de labios mayores, hasta llegar a ser verdaderamente asintomática1. Las manifestaciones clínicas que se presentan en estas pacientes son el resultado de la mayor o menor secreción de andrógenos adrenales y el tiempo de aparición durante el período de gestación.
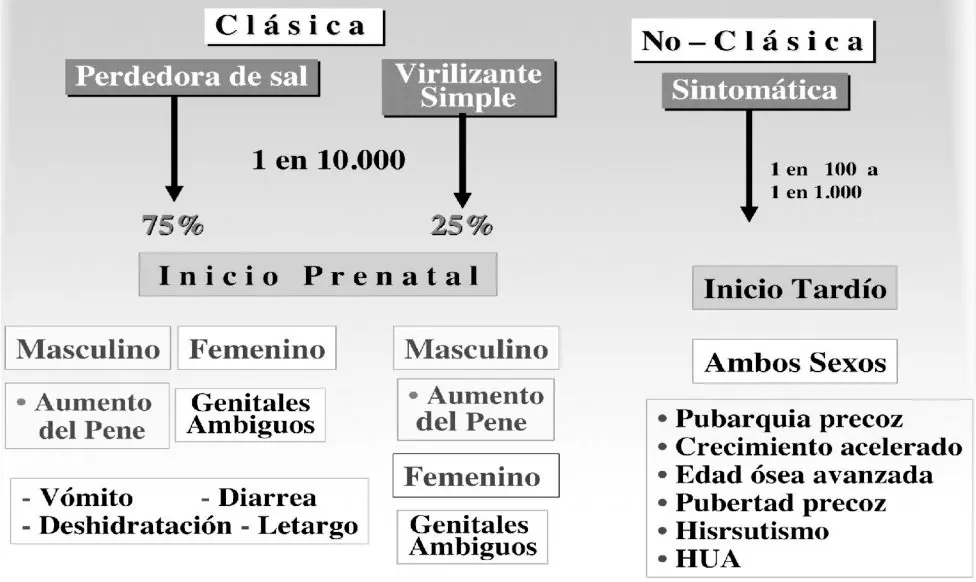
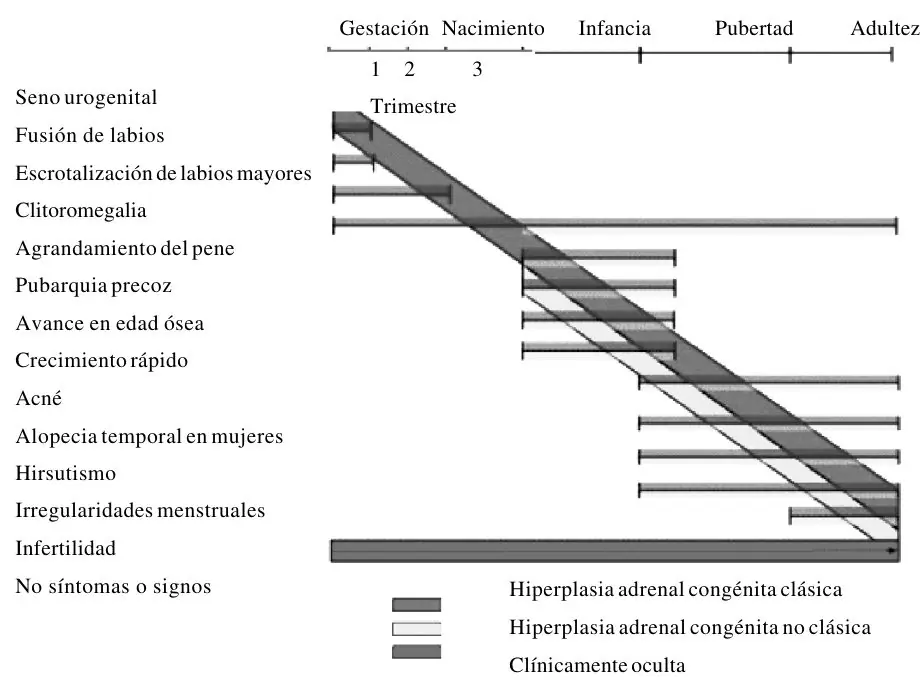
La (HAC-NC) es una alteración genética secundaria a un defecto enzimático parcial a nivel de la síntesis del cortisol; como consecuencia se aumenta la síntesis de ACTH, desencadenando hiperplasia de la glándula adrenal. El bloqueo enzimático a este nivel se acompaña de concentraciones elevadas de andrógenos delta 4 y delta 5, los cuales son responsables de las manifestaciones virilizantes y androgenizantes, en la niñez y en la adolescencia y en ocasiones en la edad adulta.
Epidemiología
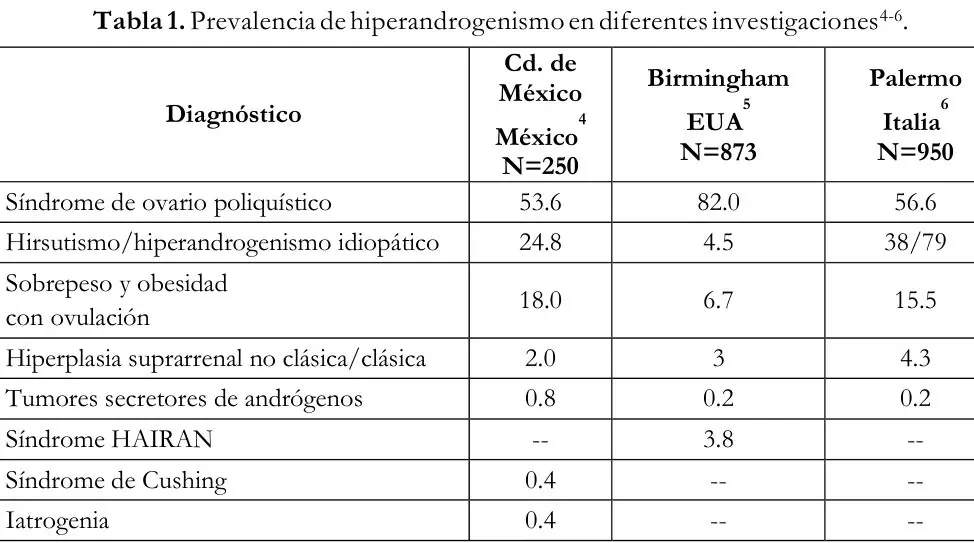
La prevalencia de la HAC clásica es de 1 en 10.000 a 1 en 15.000 en tanto es más frecuente la HAC-NC que puede ser de 1 en 100 a 1 en 1.0001. La prevalencia de HAC-NC en pacientes que consultan por hirsutismo es alrededor del 1% al 10%. En un estudio de pacientes que consultan por hiperandrogenismo Morán et al.4 en la ciudad de México informaron una prevalencia de 2.0%, muy semejante al estudio de Azziz et al.5 en Birmigham, en 873 pacientes, de 2.1% e inferior al de Carmina et al.6 en Palermo, con 950 pacientes, de 4.3%. Estas diferencias se deben al componente étnico de la enfermedad; se sabe que es más frecuente en las poblaciones del medio oriente, especialmente en personas de origen judío; tiene una frecuencia intermedia en los europeos y más baja en los norteamericanos y latinoamericanos (Tabla 1).
Cuadro clínico
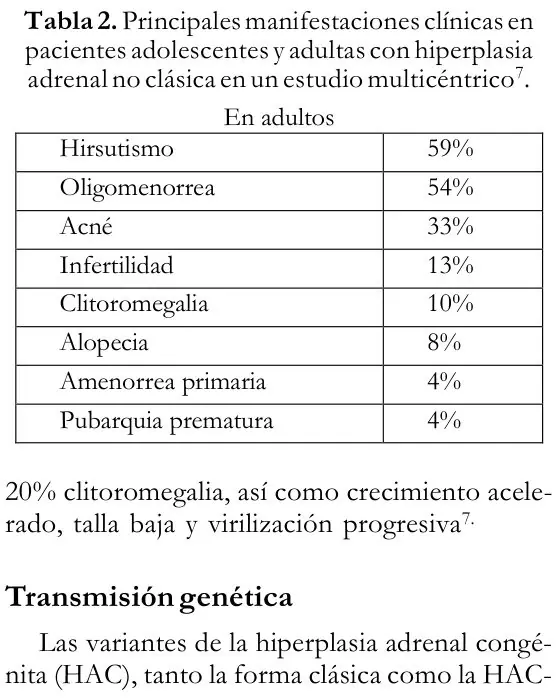
La HSC-NC por deficiencia de 21-hidroxilasa es una entidad que por su déficit parcial puede pasar inadvertida; en ocasiones presenta síntomas leves de hiperandrogenismo y aún pueden ser asintomática y sólo manifestarse en la adolescencia o en la edad adulta. Las manifestaciones clínicas de la HAC-NC son muy variadas y se modifican de acuerdo con la edad. En un estudio7 hecho en 220 personas adultas con esta entidad, 39 estudiadas prospectivamente y 181 en forma retrospectiva, se apreció predominio del hirsutismo en 59%, el cual fue progresivo, y trastornos del ciclo en 54% (Tabla 2). La HAC-NC es una de las pocas entidades de inter-sexo en la cual es posible la fertilidad. Mujeres adolescentes y en edad reproductiva presentan hirsutismo, acné y hemorragia uterina anormal. En 92% de las niñas menores de 10 años puede presentarse pubarquia precoz, en pacientes adolescentes y adultas con hiperplasia NC, son enfermedades de transmisión genética de carácter autosómico recesivo. Dos tercios de los pacientes son heterocigotos compuestos, o sea que tienen una mutación, en un alelo y otra en el otro alelo. Esta entidad compromete a ambos sexos. La 21-hidroxilasa es una enzima que pertenece al citocromo P450c21 localizado en el retículo endoplásmico. El gen que lo codifica ahora denominado CYP21A2 se localiza en el brazo corto del cromosoma 6 (6p21, 3) en medio del complejo mayor de histocompatibilidad (HLA), entre HLA- B y HLA- DR.
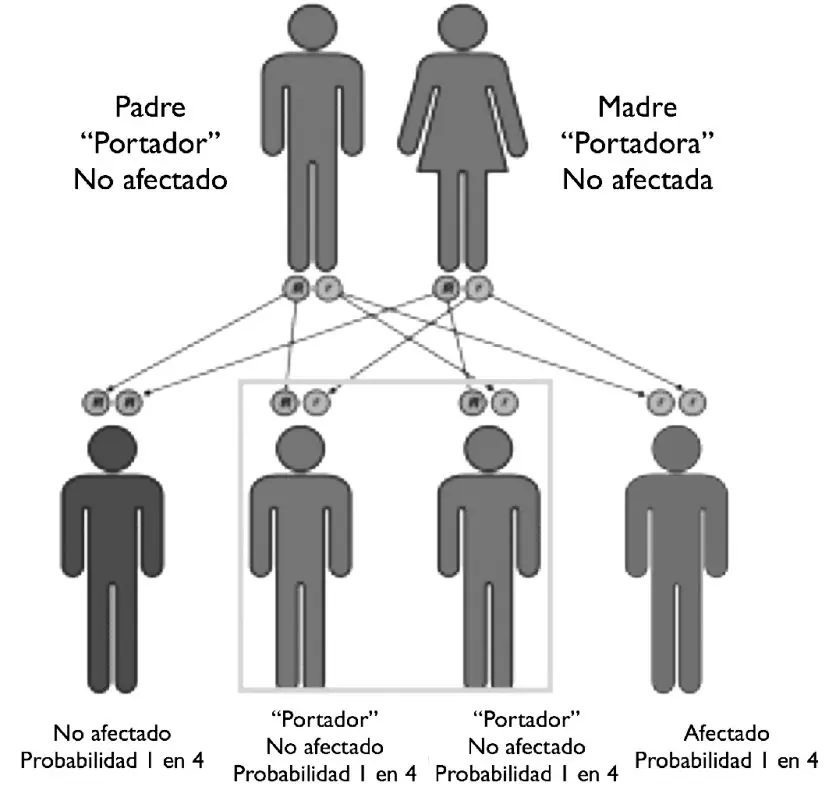
Si los padres son ambos portadores heterocigotos, pueden transmitir la enfermedad pero no la padecen (“carriers”). Cuando el padre y la madre son portadores, según las leyes mendelianas, el 50% de los hijos serán portadores heterocigotos, el 25% tendrán la enfermedad y el 25% restante serán sanos8 (Figura 3). Si ambos padres padecen la enfermedad, los hijos también la sufren, ya que son obligadamente afectados por la alteración o mutación presente en uno u otro alelo de cada uno de sus progenitores. Si uno de los padres padece la enfermedad y el otro es heterocigoto, 50% de los descendientes van a padecer la enfermedad y 50% van a ser portadores heterocigotos.
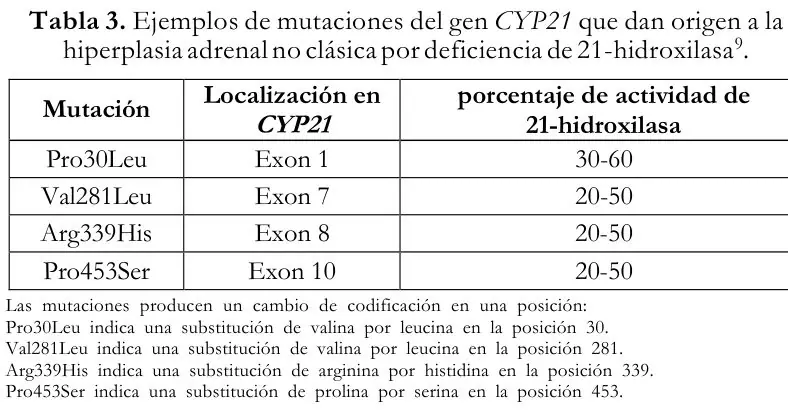
Las mutaciones o alteraciones pueden ser graves, moderadas o leves, de acuerdo al porcentaje de actividad enzimática que permitan. Las graves permiten menos del 2% de actividad, las moderadas aproximadamente 3% a 9% y las leves generalmente permiten un porcentaje mayor de actividad. Si las mutaciones o alteraciones en ambos alelos son graves se produce una HAC-clásica perdedora de sal; si las alteraciones o mutaciones son moderadas o una moderada y una grave (heterocigoto compuesto) se puede generar una HAC-clásica virilizante simple; si las dos alteraciones son leves, o una de las alteraciones es leve y la otra moderada o grave (heterocigoto compuesto), se puede presentar una HAC-NC. Es importante tener en cuenta que un mismo alelo puede incluso ser afectado por dos alteraciones diferentes. En la tabla 3 se muestran algunos ejemplos de mutaciones que generan HAC-NC9.
Fisiopatología
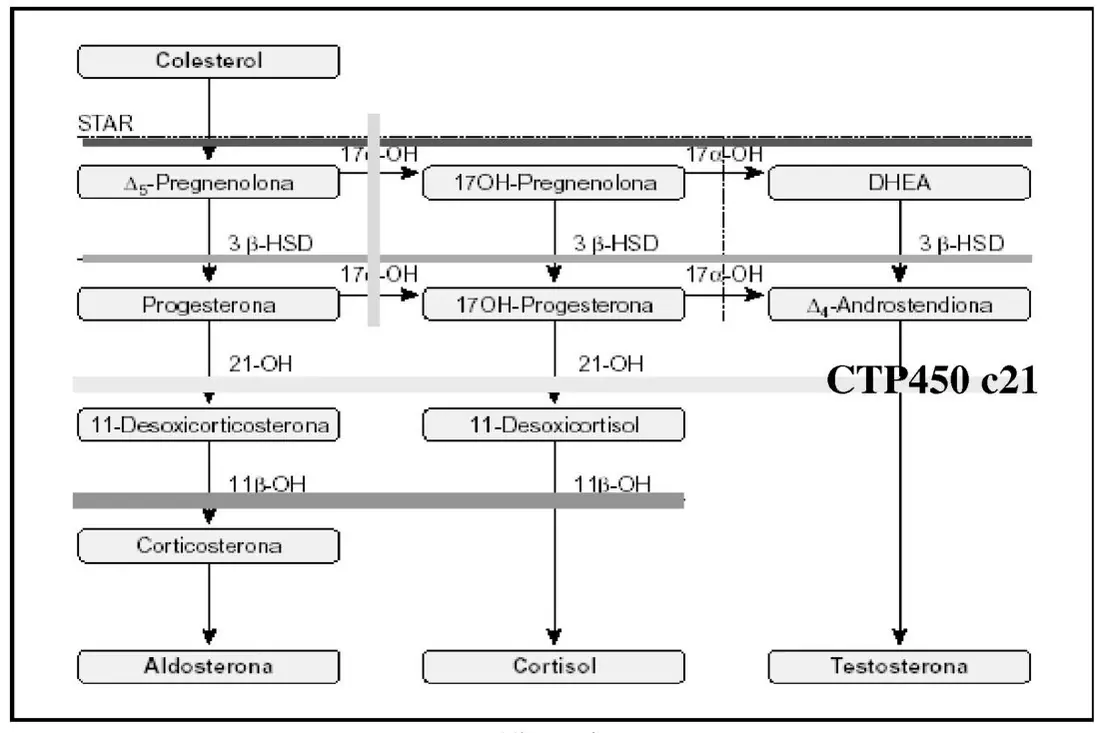
La HAC se presenta como consecuencia de alteraciones enzimáticas en los diferentes niveles de la esteroidogénesis, siendo la más frecuente, en un 95%, la deficiencia de la 21-hidroxilasa y en segundo lugar la deficiencia de 11β- hidroxilasa, trastorno que compromete la síntesis del cortisol en algunas pacientes o de cortisol y aldosterona en pacientes perdedoras de sal1 (Figura 4).
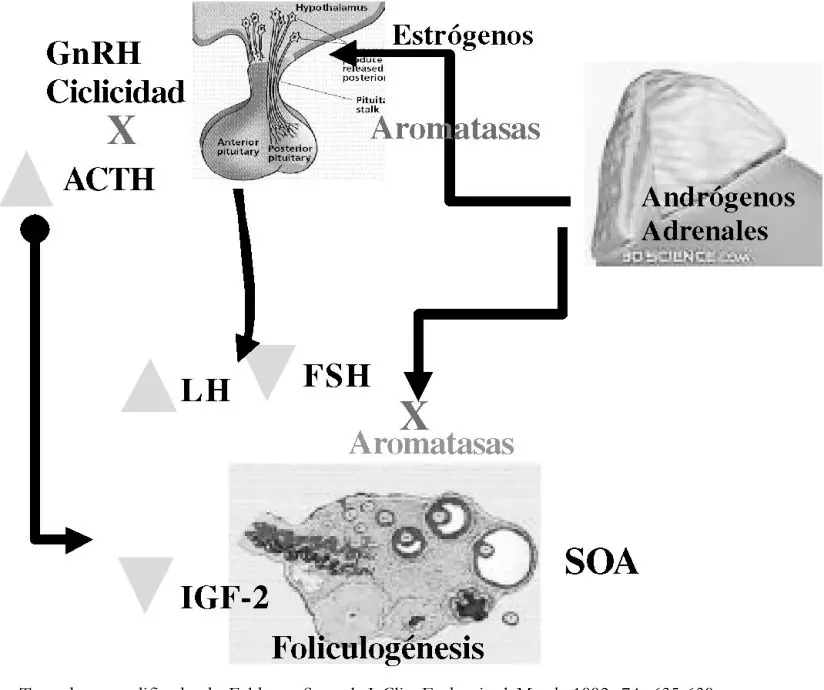
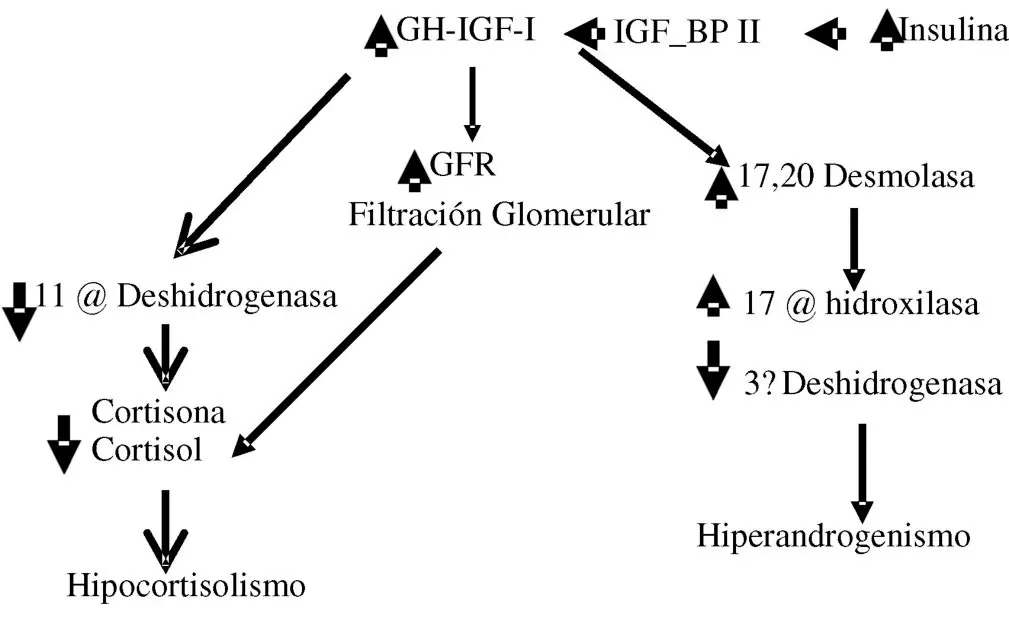
En esta entidad hay predominio de compuestos androgénicos delta 5, los cuales se aromatizan a nivel del sistema nervioso central, lo cual altera la pulsatilidad de la GnRH y por lo tanto de las gonadotropinas, produciendo niveles elevados de LH y disminución de la FSH; lo que genera alteración en la maduración folicular. Al mismo tiempo los andrógenos adrenales alteran las aromatasas en el ovario, situación que se agrava por la disminución del factor de crecimiento insulinoide II (IGF-II) secundaria a la elevación de la ACTH, lo que genera disminución del crecimiento folicular, provocando grave compromiso de la esteroidogénesis e hiperandrogenismo y por lo tanto un cuadro compatible con un síndrome de ovario poliquístico (Figura 5). Si extrapolamos los hallazgos informados por el grupo de Charmandari E10 en el 2004, donde se describe una mayor alteración endocrina en pacientes con HAC-clásica durante la época de la pubertad, como resultado del incremento de la hormona del crecimiento (GH) y del factor de crecimiento insulinoide I (IGF-I), fenómeno que desencadena disminución de la 11β-hidroxilasa e impide la síntesis de cortisol, lo cual genera un mayor hipocortisolismo secundario. Este proceso se agrava debido que la GH y el IGF-I incrementan la 17,20 desmolasa y disminuyen la 3 β-hidroxi-esteroide deshidrogenada, lo cual genera mayor producción androgénica, y luego al incrementarse en la pubertad la excreción de metabolitos del cortisol por vía renal, fenómeno que es mayor que durante la prepubertad y la edad adulta. El mayor metabolismo del cortisol se hace a nivel hepático y menos del 1% se elimina directamente por el riñón (Figura 6). Además la vida media del cortisol es menor en la pubertad de las mujeres que en la pubertad de los hombres.
El aumento de GH, IGF-I e IGF II altera la esteroidogénesis adrenal y su respuesta a la ACTH, constituyéndose en un factor importante para el agravamiento del hiperandrogenismo, siendo mucho menor su acción a nivel ovárico. Además el incremento de la IGF-I durante la pubertad se asocia a disminución de la sensibilidad e incremento de las concentraciones de insulina. Todo este conjunto de eventos haría que las manifestaciones de hiperandrogenismo se agraven durante la adolescencia en pacientes con HAC-clásica y pudiera explicar también el inicio o el agravamiento de la HAC-NC en esta etapa, requiriéndose a veces una sustitución mayor con glucocorticoides.
Las pacientes con HAC-NC tienen un cuadro bioquímico caracterizado por cortisol y aldosterona normal, secundario a la elevación de la ACTH, incremento moderado de la 17- hidroxiprogesterona y elevación de los andrógenos adrenales principalmente DHEAS y androstendiona en cantidades variables, de acuerdo al grado de compromiso enzimático.
Diagnóstico
Es importante diferenciar el diagnóstico etiológico de los estados de hiperandrogenismo debido a que: 1) el tratamiento del SOP y la HSC-NC es diferente, 2) el pronóstico reproductivo de las pacientes con HSC-NC tratadas adecuadamente es mejor, 3) es posible la consejería de las pacientes afectadas con HSC-NC, con respecto a la posibilidad de tener hijos(as) afectados con HSC o HSC-NC9. En muchas pacientes los exámenes de laboratorio basales son normales y sólo en cerca del 10% se encuentra una 17-hidroxiprogesterona aumentada. Es por ello que en muchas oportunidades es necesario practicarles la prueba de estimulo con ACTH, la cual se considera como el mejor método para descartar o confirmar el diagnóstico. Los valores normales van de 0.1 a 1.2 ng/mL. Niveles menores de 2 ng/mL descartan el problema, niveles de 2 a 9 ng/mL son sospechosos y requieren la prueba de ACTH, y niveles iguales o mayores a 10 ng/mL son diagnóstico de la entidad.
Para la prueba de estímulo es necesario que cada laboratorio tenga un esquema estandarizado y validado para practicar la prueba a estas pacientes. El esquema más utilizado es la toma de una muestra basal entre los días 3 y 8 del ciclo normal o de un ciclo inducido (o en cualquier día sin inducción) en una paciente que ha estado en amenorrea; se practica en las horas de la mañana, antes de las 8 am, estando en ayunas, aunque algunos investigadores conceptúan que no lo requiere. Se toma una muestra basal y luego se aplican 0.25 mg (UI) IV o IM de ACTH acuoso con el nombre de Cortrosyn ®, que contiene los aminoácidos 1 a 24 de la hormona natural. La paciente debe permanecer en reposo y se toma una segunda muestra a los 60 minutos. Hay estudios que dicen que se puede tomar la muestra indistintamente a los 30, 60 ó 90 minutos. La respuesta después del estímulo es positiva para el diagnóstico de HAC-NC cuando se obtienen cifras mayores a 10 ng/mL 7, 11. Los resultados de la 17-hidroxiprogesterona en la prueba de estímulo con ACTH permiten clasificar a las pacientes, de una forma aproximada, como normales cuando son menores a 100 ng/dL, portadoras cuando están entre 100 y 1000 ng/dL, HAC-NC entre 1000 y 10.000 ng/ dL, y HAC-clásica por encima de 10.000 ng/dL1 (Figura 7). En muestra médica usamos ng/mL.
Tratamiento
Lo más importante de esta entidad es el diagnóstico temprano con el fin de evitar secuelas a corto plazo; manifestaciones de hiperandrogenismo como procesos de virilización, macrogenitosomía precoz, talla baja, hirsutismo, acné, y a largo plazo infertilidad, enfermedad cardiovascular (ECV), diabetes, etc. Los niños con HAC-NC deben ser cuidadosamente tratados, utilizando dosis de acuerdo al peso con el fin de evitar sub o sobre-tratamientos.
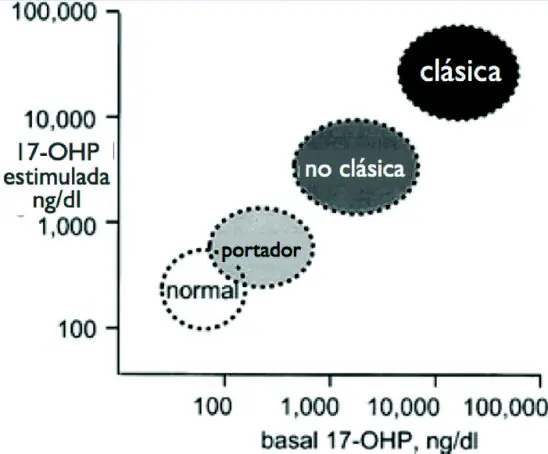
Tomado de New MI. J Clin Endocrinol Metab 2006; 91: 4205-4214.
Los objetivos del tratamiento son: 1) frenar la hipersecreción de ACTH, 2) mantener una homeostasis normal de energía y glucosa, 3) prevenir los signos y síntomas del exceso de andrógenos, 4) promover crecimiento normal, 5) mantener una adecuada maduración sexual y función gonadal durante la adolescencia y edad adulta, y 6) asegurar su fertilidad. El médico quien trata estas pacientes debe tener buena preparación sobre el tema, debe hacer un buen empalme entre el médico pediatra y el médico de adultos con el fin de continuar el manejo de los pacientes en forma adecuada12. El tratamiento debe manejar las manifestaciones del hiperandrogenismo y evitar el uso de dosis suprafisiológicas de esteroides para no caer en el hipercortisolismo y por lo tanto en las alteraciones a nivel de la mineralización ósea y los trastornos de la función gonadal, o la utilización de dosis muy bajas que no regulen adecuadamente el sistema endocrino y puedan evitar las complicaciones. Las pacientes con diagnóstico de HAC-clásica se deben tratar durante toda la vida, haciendo ajustes de acuerdo a las condiciones de salud, estrés, obesidad, etc. Los pacientes con diagnóstico de HAC-NC se tratan hasta cuando hayan revertido los síntomas, a veces por varios años. Se puede suspender periódicamente el tratamiento y reiniciarlo una vez se reactiven los síntomas, principalmente en los estados de estrés o enfermedad.
Se utiliza siempre la mínima dosis efectiva de los medicamentos más utilizados, los cuales son: hidrocortisona (Solucortef ®) 10-15 mg/ m2/día; prednisona (Meticortén ®) 10-15 mg/ m2/día o 5-7.5 mg/día por vía oral en dos dosis: 1/3 en la mañana y 2/3 en la tarde; o dexametasona (Deltafluorene ®) 0.6 mg/m2, 0.02 mg por kg/día o 0.25-0.375 mg/día o en forma interdiaria (un día sí otro no), administrado en las horas de la noche. En las pacientes con HAC-clásica de la variedad perdedora de sal se administra fluorohidrocortisona (Astonin ®), 0.05-0.1 mg/día por vía oral. Cuando la terapia con esteroides a dosis fisiológica no logra su objetivo de disminuir la actividad androgénica suprarrenal y el hirsutismo y el acné son manifestaciones clínicas progresivas y refractarias al uso único de esteroides, es necesario utilizar otros medicamentos antiandrogénicos, o cuando al incrementar la dosis se corre el peligro de producir manifestaciones de hipercortisolismo, es necesario asociar medicaciones que controlen los síntomas de hiperandrogenismo y permitan los objetivos propuestos tales como acetato de ciproterona 2 mg mezclado con etinilestradiol 0.035 mg (Diane ®) o adicionando al tratamiento anterior (Androcur ®) 10 - 50 mg los primeros 14 días que se tome dicha mezcla, o espironolactona (Aldactone ®) 50 - 200 mg/día. Se debe analizar en el futuro si hay riesgo con la administración de drosperinona, debido a que es progestágeno antiandrogénico y con actividad antimineralocorticoide, lo que pudiera tener algún problema en el caso de presentar algún grado de alteración en los mineralocorticoides. En los pacientes prepúberes o púberes con diagnóstico de retardo en el crecimiento se puede agregar también hormona del crecimiento sola o en combinación con agonistas de la GnRH (GnRHa). Recientemente se vienen utilizando en forma experimental nuevos esquemas de manejo, especialmente en aquellos casos de pubertad precoz, para retardar la pubarquia y la maduración ósea precoz, tal como la asociación de hidrocortisona (glucocorticoide), fludrocortisona (Astonin ®) (mineralocorticoide), flutamida (Eulexin ®), 10 mg/ kg/día, dividido en tres dosis, alrededor de 250 mg/día, finasteride (Propecia ®) 5-7.5 mg/día como antiandrógeno y testolactona (Teslac ®) en dosis de 40 mg/kg/día, como inhibidor de la aromatasa para disminuir la acción estrogénica.
Experimentalmente se están utilizando en los casos de HAC-clásica los antagonistas de CRH, la adrenalectomía y la terapia génica13.
Infertilidad
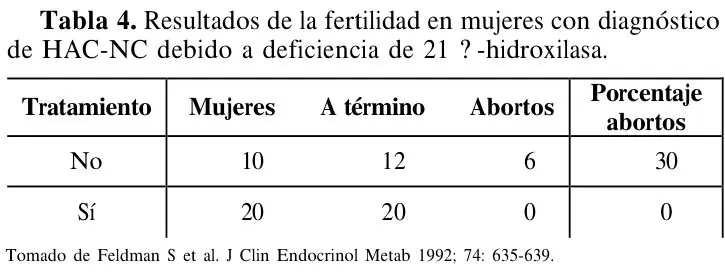
En los casos de infertilidad cuando las pacientes sean refractarias a la hidrocortisona o dexametasona para la inducción de la ovulación debido a que los andrógenos cuando actúan por largo tiempo producen una alteración del eje hipotálamo-hipófisis-ovario, es necesario agregar a muchas de las pacientes, además de los corticoides, citrato de clomifeno para la inducción de la ovulación. Durante el embarazo se puede mantener la hidrocortisona en dosis de 20 a 30 mg/día. Sin embargo, esto es controvertido en la HAC-NC. Existen trabajos donde se trata y donde no se trata a las pacientes durante el embarazo. Algunos investigadores recomiendan tratar previamente al embarazo y suspender el tratamiento durante la gestación. Feldman et al.14, en 53 pacientes con diagnóstico de HAC-NC, estudiaron 30 pacientes, a quienes dividieron en dos grupos, las que se embarazaron y no se embarazaron, y determinaron las diferentes concentraciones de testosterona y androstendiona; pudieron apreciar cómo todos los valores eran mayores que los niveles normales, indiferentemente del grupo de estudio (Figura 8). Cuando evaluaron las pacientes de acuerdo a la concentración 17-hidroxiprogesterona, todas ellas estaban en niveles por encima de 5 nmol/L, la mayor parte por encima de 10 nmol/L y al hacerles la prueba de estímulo con ACTH alcanzaron una media arriba de 100 nmol/L (Figura 9). En estas mismas 30 pacientes con diagnóstico de HAC-NC se evaluó la historia obstétrica y se pudo apreciar cómo 10 de las mujeres se embarazaron antes de ser estudiadas y tratadas, a las cuales se les confirmó un 30% de antecedentes de abortos, a diferencia de las 20 mujeres restantes que se embarazaron una vez se les diagnosticó y trató el trastorno endocrino, lográndose embara-
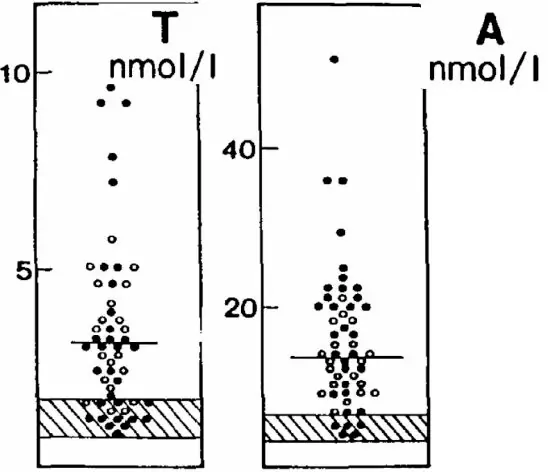
Tomado de Feldman S et al. J Clin Endocrinol Metab 1992; 74: 635-639.
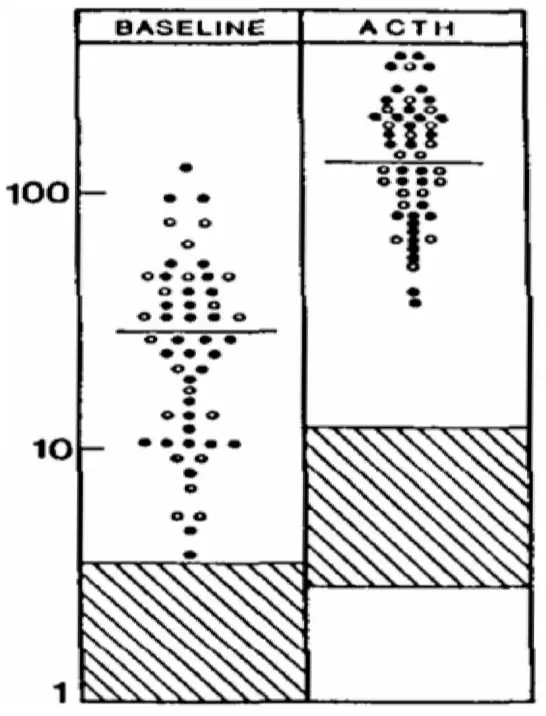
Figura 9. Niveles de 17-hidroxiprogesterona basal y cuando se hace la prueba de estímulo con ACTH en pacientes con hiperplasia adrenal no clásica.
zos a término y sin ningún aborto. Es posible que la mayor frecuencia de abortos en este grupo de pacientes no tratadas sea la consecuencia de una mala ovulación o placentación (Tabla 4).
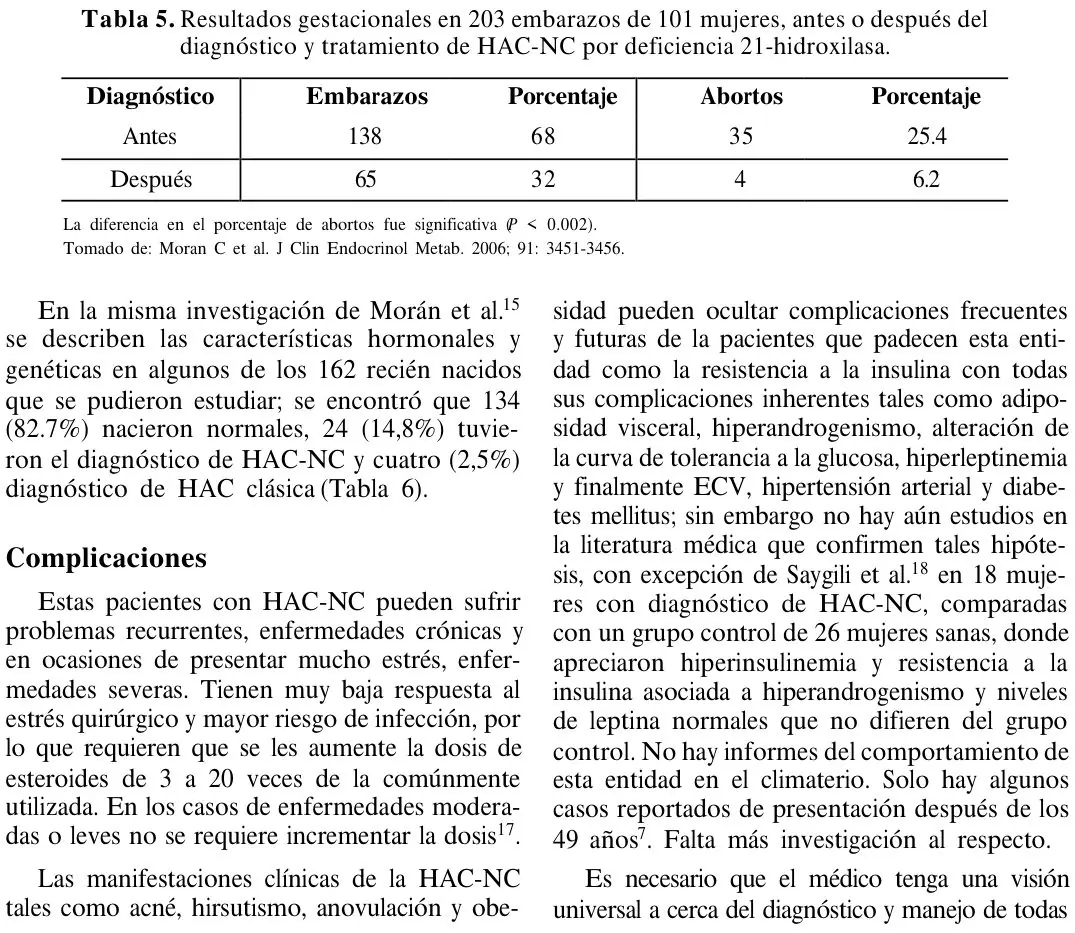
En este mismo orden de ideas Morán et al.15 estudiaron 203 embarazos en 101 mujeres con HAC y apreciaron el mismo resultado. En 138 embarazos que ocurrieron antes del diagnóstico hubo un 25.4% de abortos, cifra más alta que el 6.2% de abortos que hubo en los 65 embarazos después del diagnóstico y tratamiento, con una diferencia que es estadísticamente significativa, cuatro veces menos que las pacientes no tratadas. Cabe hacer notar que en este trabajo no se administraron glucocorticoides a todas las pacientes durante el embarazo. Esto sugiere que el aborto puede ser causado por alteraciones en la ovulación o en la implantación ovular (Tabla 5).
Diagnosis prenatal y tratamiento
El diagnóstico prenatal y el tratamiento de la HAC se han efectuado en los últimos años en familias que tienen varios miembros afectados por esta entidad. En estos casos es muy importante el diagnóstico endocrino y genético del padre. El tratamiento preventivo durante la gestación se hace a base de dexametasona debido a que atraviesa la barrera placentaria y llega a la circulación fetal. Se administra a la dosis de 20 ug/kg/día, dividida en tres dosis; idealmente antes de la semana 7 de gestación, debido a que la formación del seno urogenital se inicia alrededor de la novena semana de gestación. En ocasiones el tratamiento se inicia desde el momento en que se hace el diagnóstico con miras a prevenir la virilización en mujeres afectadas con el problema. Se debe realizar el estudio del DNA fetal para lo cual se requiere muestras de vellosidades coriales tomadas aproximadamente a la novena semana de gestación o el estudio del líquido amniótico alrededor de la semana 16 a 20. Si se determina que es un feto masculino o femenino no afectado se suspende el tratamiento, de otra forma se continúa hasta llegar a término. Con las dosis recomendadas se disminuyen las complicaciones maternas como edema, estrías, ganancia de peso o abortos espontáneos. Este sería el primer desorden metabólico que es posible tratarlo en la vida intrauterina y no requiere que se le practique al recién nacido cirugía correctiva al nacimiento16.
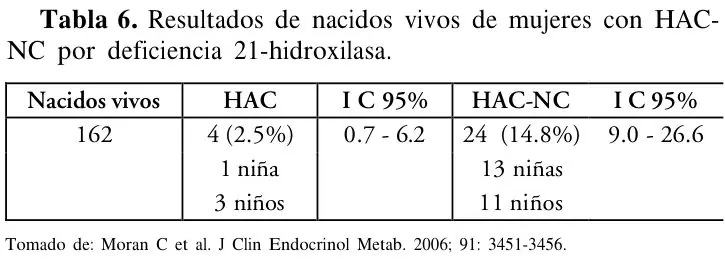
NC por deficiencia 21-hidroxilasa.
aquellas personas que consultan por diferentes manifestaciones de hiperandrogenismo para que sean estudiadas exhaustivamente, establecer programas de prevención para futuras complicaciones, como también preparar a la paciente para su futuro obstétrico, antes de instaurar tratamientos empíricos o sintomáticos que en nada la benefician.
El manejo de esta patología requiere de un equipo interdisciplinario de expertos en este grupo de pacientes de acuerdo al grado de compromiso tal como médicos generales, internistas, endocrinólogos, ginecólogos, especialistas en fertilidad, dietistas, terapistas sexuales, que les brinden apoyo psicológico, orientación genética, y un permanente control médico con el fin de evaluar los antecedentes y alteraciones endocrinas, resolver sus problemas androgénicos, planear su futuro reproductivo y evitar complicaciones posteriores.
Referencias
- New MI. Nonclassical 21-hydroxylase deficiency. J Clin Endocrinol Metab 2006; 91: 4205-4214.
- Speiser PW, White PC. Congenital Adrenal Hyperplasia. N Engl J Med 2003; 349: 776-788.
- Jaimes H. Comunicación personal.
- Morán C, Tapia MC, Hernández E, Vázquez G, García-Hernández E, Bermúdez JA. Etiological review of hirsutism in 250 patients. Arch Med Res 1994; 25: 311-314.
- Azziz R, Sanchez LA, Knochenhauer ES, Moran C, Lazenby J, Stephens KC, Taylor K, Boots LR. Androgen excess in women: experience with over 1000 consecutive patients. J Clin Endocrinol Metab 2004; 89: 453-462.
- Carmina E, Rosato F, Janni A, Rizzo M, Longo RA. Relative Prevalence of Different Androgen Excess Disorders in 950 Women Referred because of Clinical Hyperandrogenism. J Clin Endocrinol Metab 2006; 91: 2-6.
- Moran C, Azziz R, Carmina E, Dewailly D, Fruzzetti F, Ibañez L, Knochenhauer ES, Marcondes JA, Mendonca BB, Pignatelli D, Pugeat M, Rohmer V, Speiser PW, Witchel SF. 21–Hydroxylase-deficient nonclassic adrenal hyperplasia is a progressive disorder: a multicenter study. Am J Obstet Gynecol 2000; 183:1468-1474.
- Forest MG. Recent advances in the diagnosis and management of congenital adrenal hyperplasia due to 21-hydroxylase deficiency. Human Reprod Update 2004; 10: 469-485.
- Moran C, Knochenhauer ES, Azziz R. Nonclassic adrenal hyperplasia in hyperandrogenism: a reappraisal. J Endocrinol Invest 1998; 21: 707-720.
- Charmandari E, Brook CGD, Hindmarsh PC. Classic congenital adrenal hyperplasia and puberty. Europ Endocrinol 2004; 151 suppl 3: U77-82.
- Azziz R, Hincapie LA, Knochenhauer ES, Dewailly D, Fox L, Boots LR. Screening for
- hydroxylase-deficient nonclassic adrenal hyperplasia among hyperandrogenic women: a prospective study. Fertil Steril 1999; 72:
- 925.
- Kruse B, Riepe FG, Krone N, Bosinski HAG, Kloehn S, Partsch CJ, Sippell WG, Monig H. Congenital adrenal hyperplasia. How to improve the transition from adolescence to adult life. Exp Clin Endocrinol Diabetes 2004; 112: 343-355.
- Merke DP. Future directions in the study and management of congenital adrenal hyperplasia due to 21-hydroxylase deficiency. Ann Int Med 2002; 136: 320-334.
- Feldman S, Billaud L, Thalabard JC, Raux- Demay MC, Mowszowicz I, Kuttenn F, Mauvais-Jarvis P. Fertility in women with late-onset adrenal hyperplasia due to 21- hydroxylase deficiency. J Clin Endocrinol Metab 1992; 74: 635-639.
- Moran C, Azziz R, Weintrob N, Witchel SF, Rohmer V, Dewailly D, Marcondes JA, Pugeat M, Speiser PW, Pignatelli D, Mendonca BB, Bachega TA, Escobar-Morreale HF, Carmina E, Fruzzetti F, Kelestimur F. Reproductive outcome of women with 21-hydroxylasedeficient nonclassic adrenal hyperplasia. J Clin Endocrinol Metab 2006; 91: 3451-3456.
- New MI. An update of congenital adrenal hyperplasia. Ann NY Acad Sci 2004; 1038:
- 43.
- Deaton MA, Glorioso JE, McLean DB. Congenital adrenal hyperplasia: not really a zebra. Am Fam Physician 1999; 59: 1190-1196.
- Saygili F, Oge A, Yilmaz C. Hyperinsulinemia and insulin insensitivity in women with nonclassical congenital adrenal hyperplasia due to 21- hydroxylase deficiency: the relationship between serum leptin levels and chronic hyperinsulinemia. Horm Res 2005; 63: 270-274.
Afiliaciones y notas
Recibido para publicación agosto 29 de 2008.
Revisado y aceptado noviembre 30 de 2008 1 Ginecólogo-Endocrinólogo, Profesor titular, Medellín-Colombia. Universidad de Antioquia. 2 Unidad Médica de Alta Especialidad. Gineco Obstetricia Luis Castelazo Ayala, Instituto Mexicano del Seguro Social, Ciudad de México, México.
Tomado y modificado de New MI. J Clin Endocrinol Metab 2006; 91: 4205-4214.
Tomado de New MI. J Clin Endocrinol Metab 2006; 91: 4205-4214.
Tomado y modificado de Feldman S et al. J Clin Endocrinol Metab 1992; 74: 635-639.
Tomado de: Charmandari E. et al. Europ J Endocrinol 2004; U77-82.
17-hidroxiprogesterona basal y 30 minutos después del estímulo con ACTH en pacientes que se embarazaron y no se embarazaron. El área sombreada indica los límites normales. Las unidades se indican en nmol/L. Tomado de Feldman S et al. J Clin Endocrinol Metab 1992; 74: 635-639.
Cómo citar este artículo
Sánchez Escobar F, Morán Villota CE. Hiperplasia adrenal congénita no clásica (HAC-NC) en la vida reproductiva de la mujer. Rev Col Menop. 2008;14(4):290-301.
Sánchez Escobar, F., & Morán Villota, C. E. (2008). Hiperplasia adrenal congénita no clásica (HAC-NC) en la vida reproductiva de la mujer. Revista Colombiana de Menopausia, 14(4), 290–301.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.